1. Boîte crânienne :
Rappel technique : L’interprétation du périmètre crânien (PC) doit toujours être corrélée au périmètre abdominal (PA), à la longueur du fémur et du pied.
Les plans de coupe standardisés comprennent trois plans axiaux : transventriculaire, transthalamique, et transcérébelleux, auxquels s’ajoute le plan médian sagittal pour l’analyse de la fosse postérieure et du corps calleux.
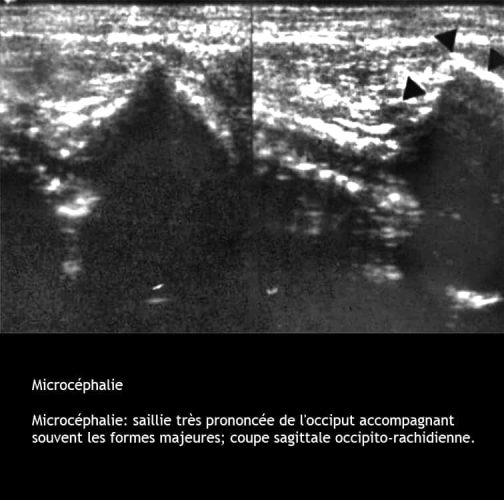
1) Microcéphalie (1 à 4 pour 10.000 naissances) :
Se définit par un PC inférieur à –3 DS (déviations standard).
La mesure du diamètre bipariétal (BIP) seul est insuffisante.
– Le diagnostic est :
. formel sous le 3ème percentile (le 3ème percentile est égal à moins 2 DS),
. douteux : entre –2 et –3 DS : la surveillance de la vitesse de croissance du crâne est déterminante.
– En pratique :
. Une cassure isolée de la courbe du PC, avec PA et fémur normaux, est l’argument le plus fort.
. Le passage du PC sous le PA renforce le diagnostic.
. À 37 SA, un PC < 30 cm doit conduire à une IRM fœtale qui permettra de faire une biométrie cérébrale (microcéphalie) alors que l’échographie se limite à une biométrie osseuse (microcranie).
– Mécanismes et étiologies :
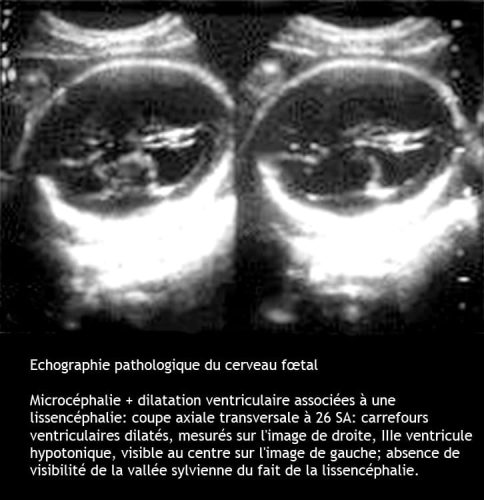
. Malformations diverses : holoprosencéphalie, troubles de la migration (lissencéphalie type I et III), agénésie/hypoplasie du corps calleux, syndrome de Smith-Lemli-Opitz, syndrome de Dubowitz.
. Aberrations chromosomiques : trisomie 9, 13, 18, 22 ; délétion 4p (syndrome de Wolf-Hirschhorn).
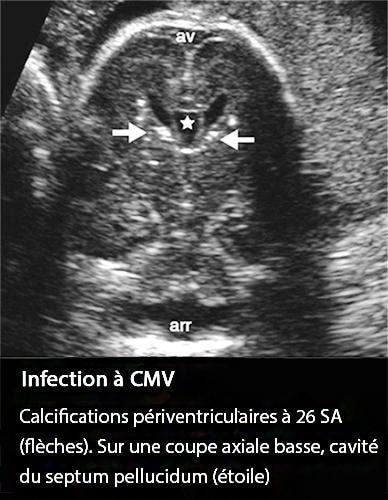
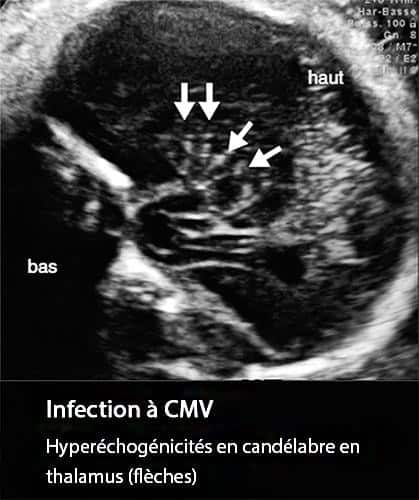
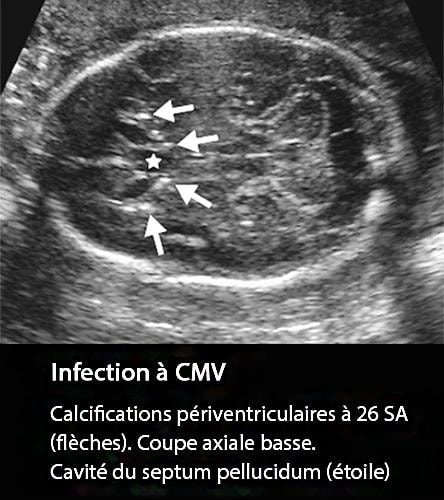
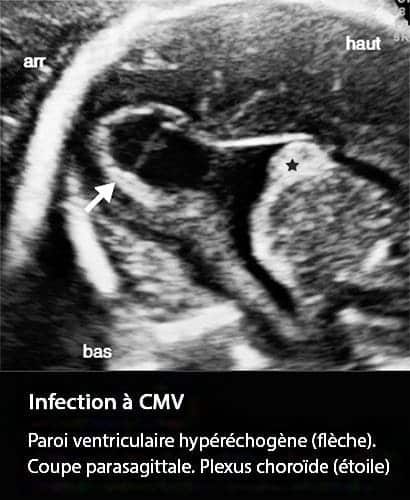
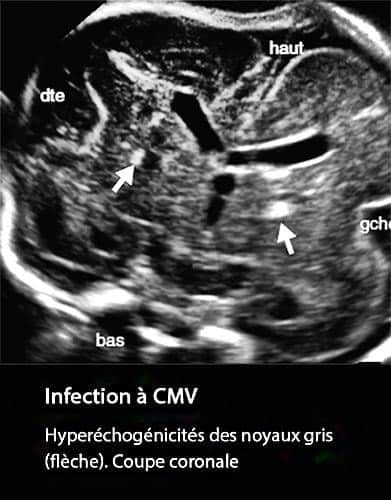
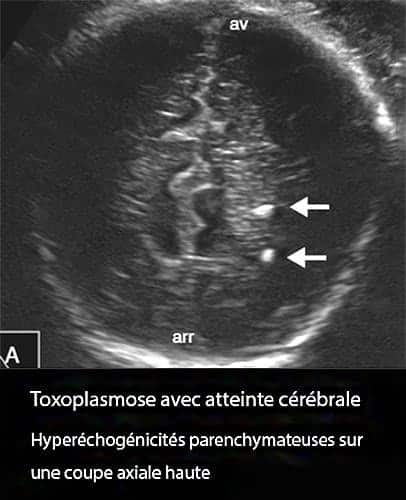
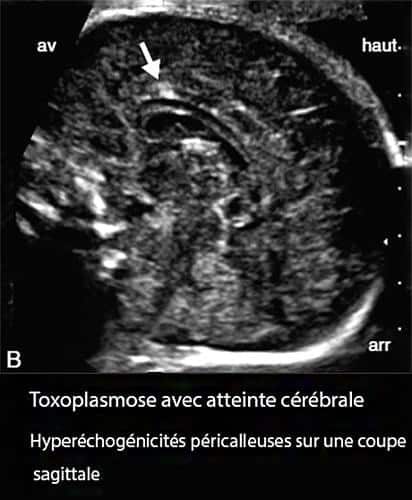
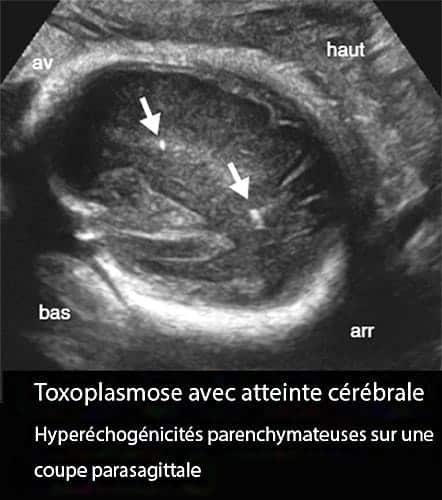
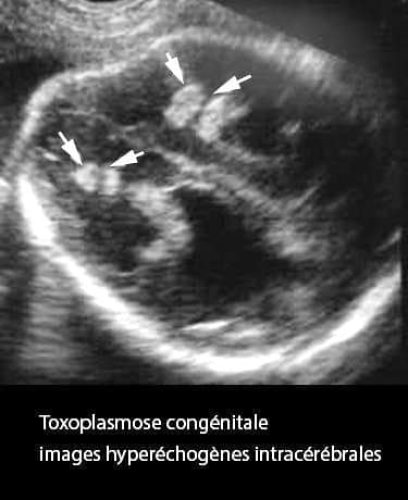
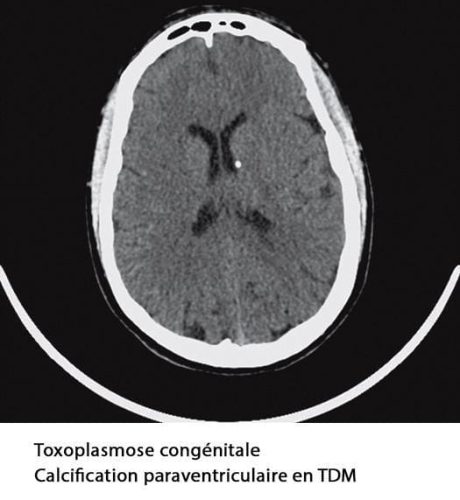
. Infectieuses : CMV, rubéole, herpès, virus Zika.
. Métaboliques/toxiques : alcool, cocaïne, phénylcétonurie.
. Microcephalia vera : arrêt précoce de la migration et de la prolifération neuronales.
– Virus Zika (à connaître) : cause émergente de microcéphalie congénitale, pertinente pour toute patiente de retour d’une zone d’endémie (Afrique subsaharienne, Amérique latine, certaines îles).
Les signes échographiques associent : microcéphalie, calcifications intracrâniennes, ventriculomégalie, anomalies du corps calleux et du cervelet, arthrogrypose. Le risque est maximal en cas d’infection au 1er trimestre.
– Diagnostics différentiels :
. Erreur de terme (PC, PA et fémur concordants).
. RCIU sévère (PA également petit, la diaphyse fémorale ayant le plus souvent une dimension normale).
. Petite tête due à une encéphalocèle.
– Recherche systématique associée : anomalie de fermeture du tube neural.
2) Craniosténoses :
Entraînent des déformations de la voûte crânienne, parfois difficiles à différencier de variantes anatomiques.
La forme majeure donne un aspect en trèfle.
Le diagnostic impose des coupes sagittales.
3) Syndrome d’Apert :
Association turicéphalie + syndactylie.
Le retard intellectuel associé rend ce diagnostic à fort impact pronostique.
4) Encéphalocèle / Méningocèle / Méningo-encéphalocèle (1/2 000 naissances) :
– Topographie principalement occipitale, parfois frontale médiane ou pariétale.
Se présente comme une masse déformant les contours crâniens, dépourvue de voûte à ce niveau :
. Faiblement échogène : encéphalocèle.
. Liquidienne bordée d’un liséré : méningocèle.
. Mixte : méningo-encéphalocèle.
– Association possible à un spina bifida.
– Diagnostics différentiels : lymphangiome kystique, hygroma du cou (conservation de l’os occipital et du rachis cervical normal).
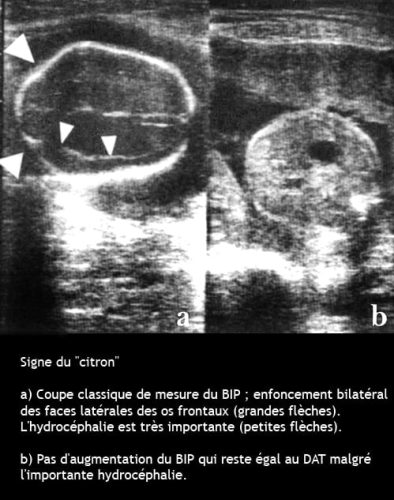
5) Signes indirects du spina bifida aperta : signe du citron et signe de la banane :
– Ces deux signes sont des marqueurs indirects du spina bifida aperta (myéloméningocèle lombo-sacrée le plus souvent) et doivent systématiquement être associés dans la démarche diagnostique :
. Signe du citron : pincement transversal des os frontaux (coupe axiale transventriculaire). Visible entre 16 et 24 SA environ.
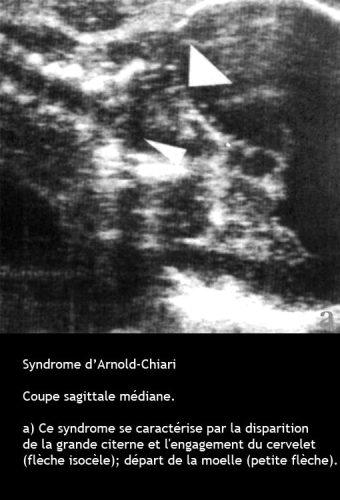
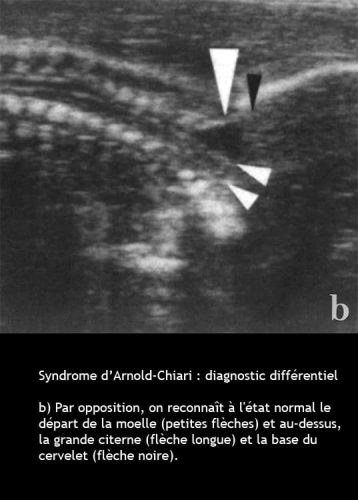
. Signe de la banane : aplatissement postérieur du cervelet avec disparition de la grande citerne et aspect en « banane » du cervelet (coupe transcérébelleuse : coupe de mesure du BIP passant par le cervelet) : le cervelet perd son aspect bilobé, normal, en raison de la disparition de la grande citerne et de son aplatissement postérieur et prend ainsi un aspect en « banane » (malformation d’Arnold-Chiari de type II).
– Ces deux signes doivent déclencher la recherche systématique d’une anomalie de fermeture du rachis.
2. Structures intracrâniennes :
Une bonne connaissance de l’échoanatomie normale reste le préalable indispensable à l’étude morphologique du crâne fœtal.
Il faut considérer à haut risque, toute patiente ayant déjà eu un enfant atteint d’anomalie neurologique.
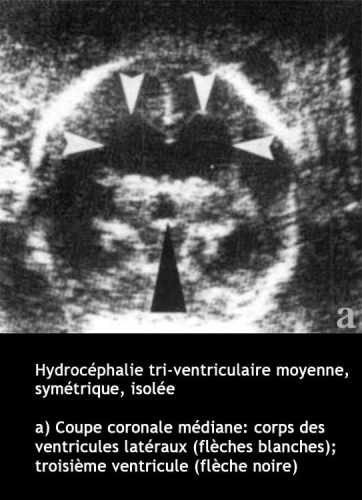
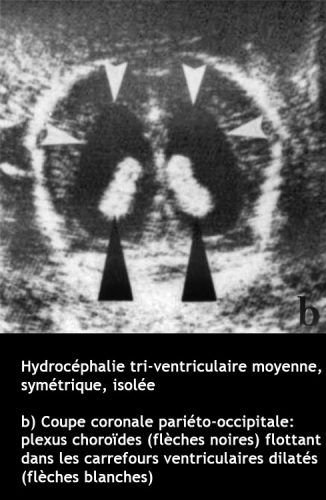
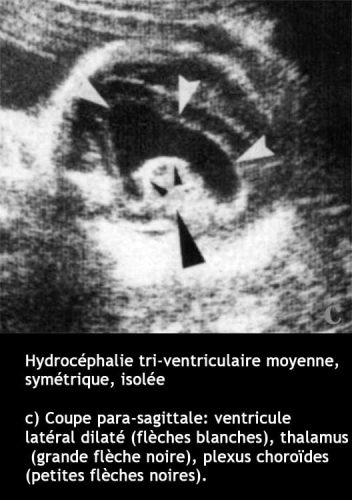
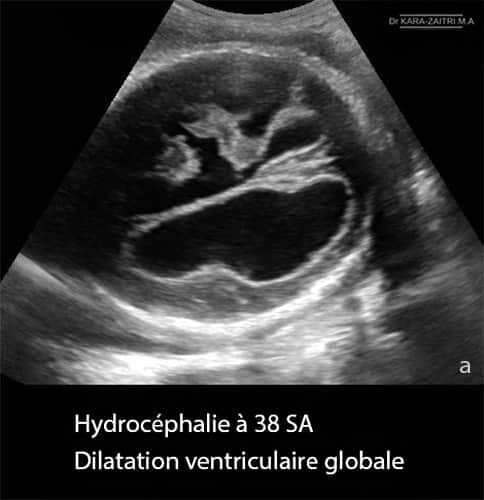
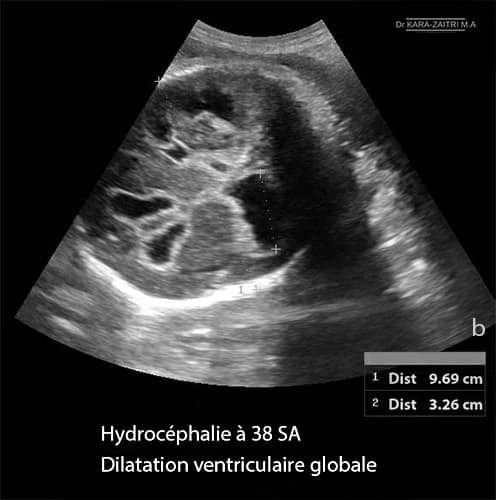
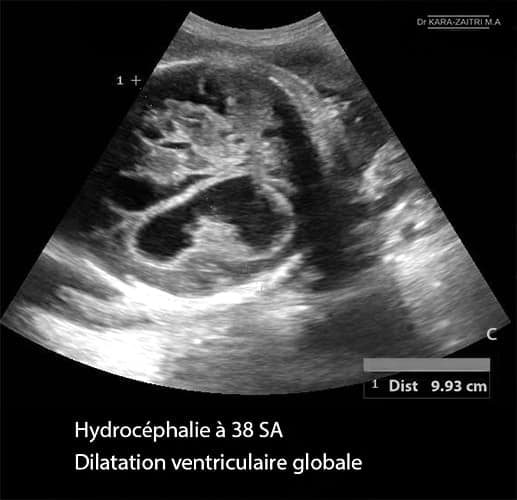
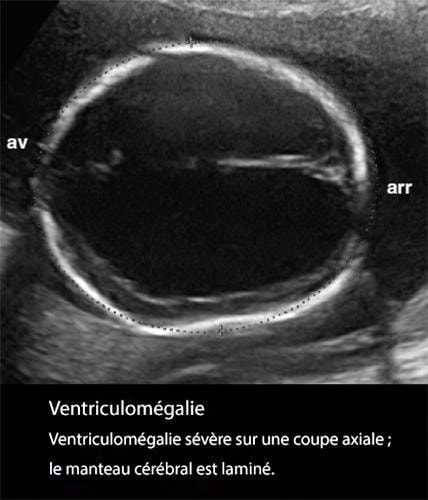
1) Ventriculomégalie / Hydrocéphalie (0,3 à 10 cas / 10.000 naissances) :
La ventriculomégalie correspond à une mesure du ventricule latéral ≥ 10 mm au niveau du carrefour, en coupe axiale transventriculaire.
| Grade | Mesure |
|---|---|
| Mineure | 10–12 mm |
| Modérée | > 12–15 mm |
| Sévère | > 15 mm |
Avant 20 SA : ventricules physiologiquement larges (diagnostic délicat).
Avant 25 SA : la tête est rarement augmentée de volume, même en cas de dilatation importante → la mesure du BIP seul est insuffisante.
La dilatation débute toujours par les cornes occipitales et le carrefour, puis les cornes frontales.
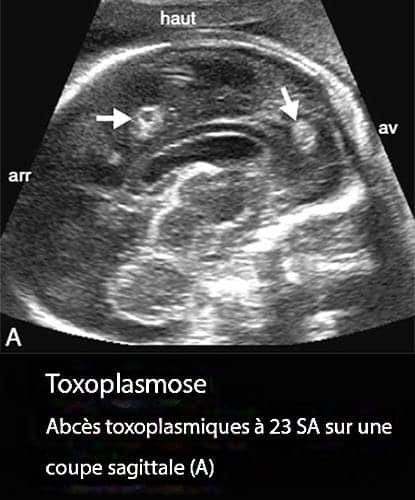
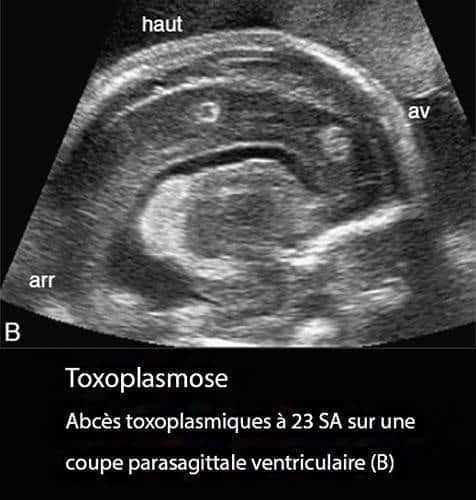
– Causes accessibles à l’échographie : spina bifida, hémorragie intraventriculaire, syndrome de Dandy-Walker, tumeur compressive, papillome des plexus choroïdes, sténose de l’aqueduc de Sylvius (liée à l’X : rechercher sexe masculin et pouce adductus), anomalie chromosomique (T13, T18), cause infectieuse, irradiation.
– Hydrocéphalies externes : rares, accumulation liquidienne en périphérie de l’encéphale avec réduction du manteau cérébral. Taille crânienne variable.
– Diagnostics différentiels :
. Erreur de terme ou macrocéphalie familiale.
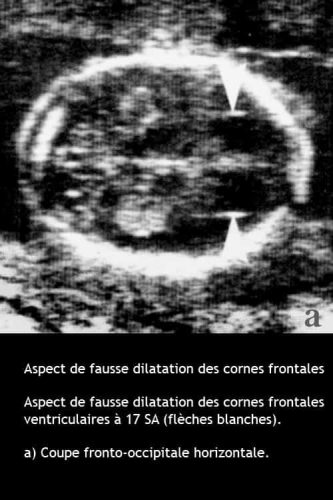
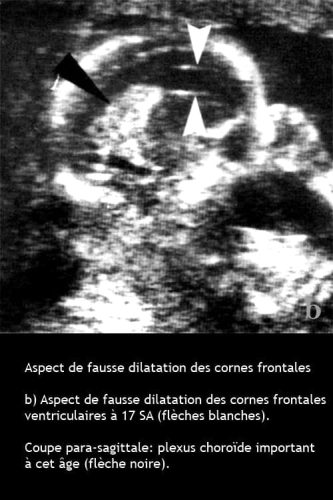
. Dilatation physiologique avant 17 SA.
. Cornes frontales légèrement trop larges sans dilatation occipitale : peut régresser spontanément ou traduire une atrophie.
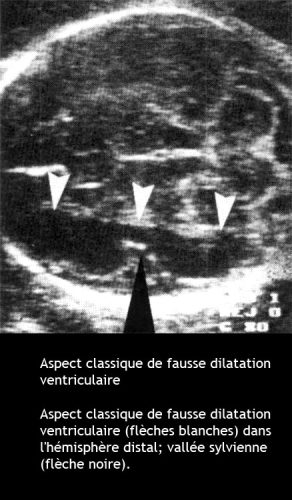
. Fausse image de dilatation ventriculaire due à un artefact fréquent sur des coupes fronto-occipitales horizontales, au niveau de l’hémisphère distal, la vallée sylvienne étant prise pour le bord externe du ventricule. Cet artefact n’est pas retrouvé sur les coupes coronales ou sagittales.
► Pour plus de détails sur la ventriculomégalie : Cf chapitre spécial
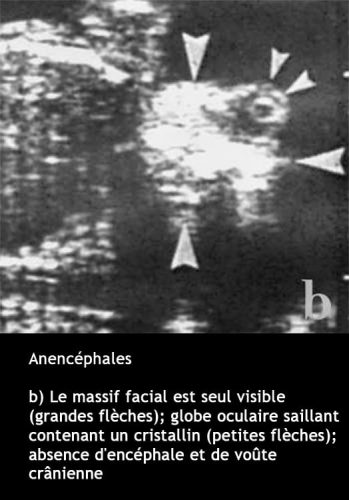
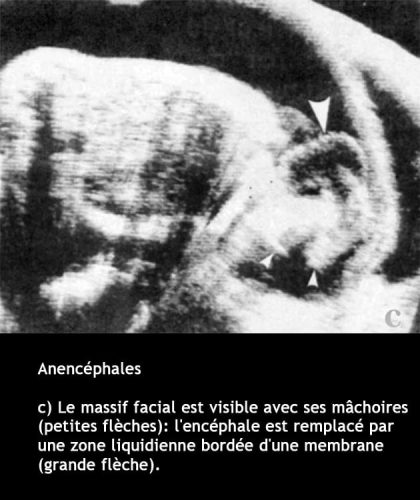
2) Anencéphalie (1/1.000 naissances) :
– Reconnaissable dès 12 SA.
– Peut être découverte fortuitement au T1 ou plus tard devant un hydramnios.
– Aspect : du moignon céphalique minime à la masse cérébrale de volume normal sans voûte crânienne.
– Liquide amniotique souvent hémorragique (grosses particules échogènes par érosion encéphalique).
– Pièges diagnostiques (14–15 SA) : voûte crânienne au contact de la paroi utérine (la tête étant bas-située).
– Recherche systématique des reins et des mains : évoquer le syndrome de Meckel.
3) Malformations de la fosse postérieure :
Le plan médian sagittal de la fosse postérieure est indispensable pour différencier ces entités.
Le plan axial seul est insuffisant.
La classification repose sur la taille de la fosse postérieure :
a) Fosse postérieure élargie :
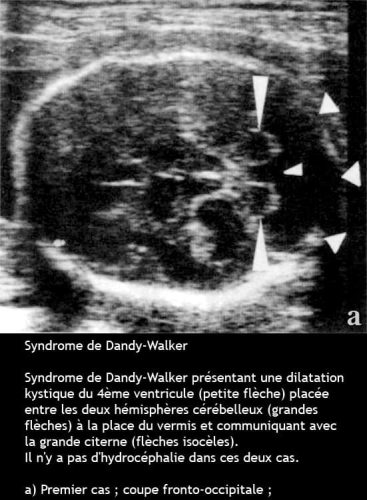
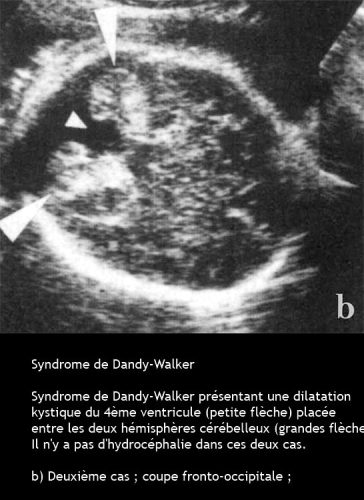
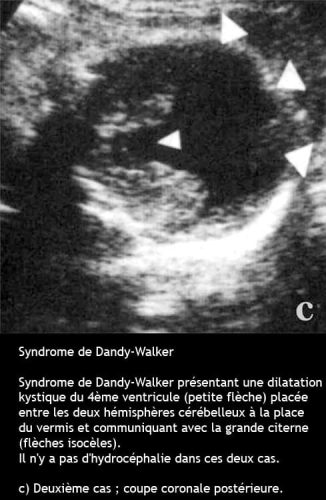
– Malformation de Dandy-Walker (DWM) : triade diagnostique :
. Agénésie complète ou partielle du vermis médian.
. Élargissement de la fosse postérieure avec déplacement vers le haut du tentorium, des sinus transverses et du torcular (tente du cervelet haute).
. Dilatation kystique du 4ème ventricule s’insinuant entre les lobes cérébelleux latéraux.
La fosse postérieure est occupée par une volumineuse image kystique triangulaire à base occipitale s’insinuant entre les lobes latéraux du cervelet lorsqu’ils sont encore visibles.
Association fréquente : agénésie du corps calleux, ventriculomégalie, anomalie chromosomique.
Pronostic : défavorable dans environ 50 % des cas, même en forme isolée.
– Kyste de Blake : dilatation kystique rétro-vermienne communiquant avec le 4ème ventricule, vermis intact, tentorium en position normale.
. A ne pas confondre avec la DWM.
. Pronostic : excellent si isolé (résolution spontanée fréquente in utero, développement intellectuel normal dans la quasi-totalité des cas).
– Méga-grande citerne : grande citerne > 10 mm, vermis et 4ème ventricule normaux, fosse postérieure non comprimée.
. Pronostic : excellent si isolée (variante anatomique dans la plupart des cas).
– Kyste arachnoïdien rétro-cérébelleux : fosse postérieure élargie par un kyste sans communication avec le 4ème ventricule, refoulant le cervelet en avant.
. Topographie préférentielle : vallée sylvienne, angle ponto-cérébelleux.
. Pronostic : variable selon taille et retentissement.
b) Fosse postérieure normale ou petite :
– Hypoplasie vermienne isolée : vermis de taille réduite, fosse postérieure non élargie, 4ème ventricule peu ou pas dilaté. Pronostic : défavorable dans environ 50 % des cas, comparable à la DWM.
– Malformation d’Arnold-Chiari de type II (cf. supra, signes indirects du spina bifida)
4) Corps calleux : anatomie et pathologie :
a) Rappel anatomique :
Le corps calleux comprend quatre parties, identifiables sur le plan médian sagittal :
– Rostrum (partie antéro-inférieure).
– Genou (genu) : partie antérieure recourbée.
– Corps (body) : partie centrale horizontale.
– Splénium : partie postérieure épaissie.
Le cavum septi pellucidi (entre 17 et 37 SA) et le cavum vergae (sa prolongation postérieure) sont des repères normaux associés.
La non-visualisation du septum pellucidum entre 17 et 37 SA doit faire évoquer une agénésie du corps calleux, une holoprosencéphalie sévère, une hydrocéphalie sévère, ou une dysplasie septo-optique (cf. infra).
b) Agénésie du corps calleux :
– Signes directs (coupe sagittale médiane) :
. Absence de déroulement des bandelettes calleuses.
. Absence du septum pellucidum.
. « On n’y reconnaît rien ».
– Signes indirects :
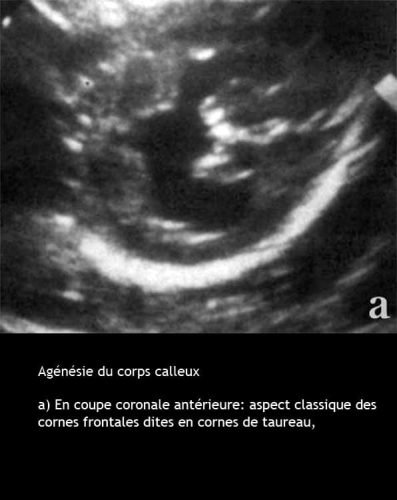
. Cornes antérieures : parallèles à la faux (normalement convergentes vers le septum), face interne concave (bandelettes de Probst développées longitudinalement).
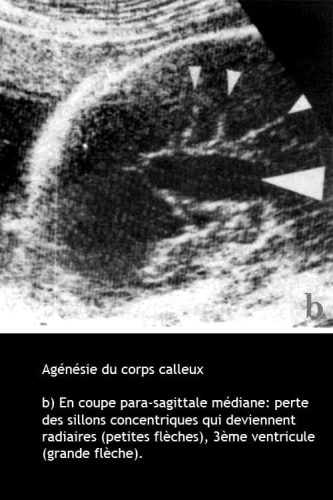
. 3ème ventricule : ascensionné entre les ventricules latéraux, souvent dilaté.
. Cornes occipitales : dilatées (colpocéphalie).
. Aspect en « tête de taureau » (coupe frontale antérieure) : concavité des cornes antérieures + ascension du 3ème ventricule.
. Signe du « triple feuillet » (coupes axiales et frontales) : élargissement de la citerne interhémisphérique de part et d’autre de la faux.
. Après 30 SA : circonvolutions péri-calleuses en disposition radiaire (et non plus concentrique) autour du 3ème ventricule.
– Agénésie partielle : Le splénium est absent en premier, puis le corps, le genou étant toujours présent en dernier.
. Les signes directs concernent la portion absente.
. Les cornes antérieures ne sont pas déformées si le genou est intact.
. Seules les circonvolutions en regard de la portion absente prennent une disposition radiaire après 30 SA.
– Hypoplasie : Diagnostic difficile.
. À 22 SA : corps calleux peu visible sans signes indirects.
. En fin de grossesse : corps calleux mince à la limite de la visibilité, septum normal ou petit, signes du « taureau » et du « triple feuillet » absents.
– Diagnostics différentiels : 3ème ventricule dilaté (à ne pas confondre avec le septum pellucidum ou le cavum vergae), kystes arachnoïdiens supra-tentoriels médians, malformations septales.
5) Dysplasie septo-optique (syndrome de De Morsier) (à ne pas méconnaître) :
– Association de :
. Absence du septum pellucidum.
. Hypoplasie des nerfs optiques (et/ou du chiasma).
. Dysfonction hypothalamo-hypophysaire (hypopituitarisme).
– L’absence de visualisation du septum pellucidum en est le marqueur échographique principal. Le diagnostic est souvent confirmé en IRM postnatale. Pronostic variable (troubles visuels, endocriniens, retard psychomoteur).
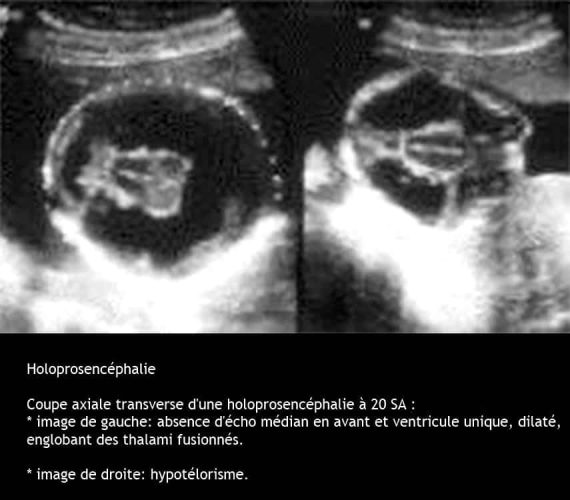
6) Holoprosencéphalie :
Elle correspond à une anomalie du clivage touchant à des degrés variables les structures médianes de la face et du cerveau antérieur.
L’aspect anatomique est variable selon le degré de division du prosencéphale :
| Forme | Description |
|---|---|
| Alobaire | Ventricule unique, absence de faux du cerveau, fusion des thalami, malformations faciales (hypotélorisme, fentes palatines) [cyclopie] |
| Semi-lobaire | Ébauche de faux du cerveau et des lobes occipitaux avec scissure interhémisphérique postérieur présente |
| Lobaire | Déficit réduit des structures médianes, volume normal du cerveau. Diagnostic difficile |
Spectre malformatif facial : cyclopie (forme majeure) → hypotélorisme isolé (forme minime).
Monorhinie diagnostiquée dans la 2ème moitié de la grossesse.
Nb : La forme alobaire peut être diagnostiquée précocement par l’absence de faux du cerveau.
7) Porencéphalie et hydranencéphalie :
– Porencéphalie : lacunes intracérébrales kystiques par ischémie focale (disparition de substance cérébrale).
. À rechercher après mort d’un jumeau dans une grossesse gémellaire (supposée monozygote) ou après un traumatisme / choc maternel (délai d’apparition : ~15 jours).
– Hydranencéphalie : en serait la forme majeure : absence de l’étage cérébral supérieur.
. Cortex, ventricules et faux du cerveau remplacés par du liquide.
. Vaste plage liquidienne unique surmontant les thalami et le cervelet (le manteau cérébral est réduit à une fine membrane).
. Faux du cerveau réduite voire absente.
. Diagnostic le plus souvent porté au 3ème trimestre.
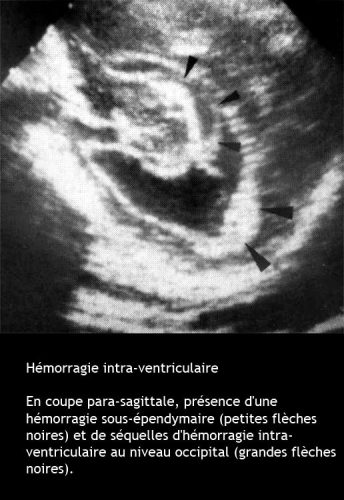
8) Hémorragies intracrâniennes prénatales :
Zones hyperéchogènes asymétriques intra-ventriculaires ou intra-parenchymateuses.
Dans les formes bilatérales : la localisation aberrante les distingue des plexus choroïdes normaux.
Peuvent n’être détectées qu’au stade de complication (hydrocéphalie).
9) Tumeurs intracrâniennes :
Tératome, craniopharyngiome : identifiés lorsque volumineux par la désorganisation des structures cérébrales normales.
10) Kystes des plexus choroïdes :
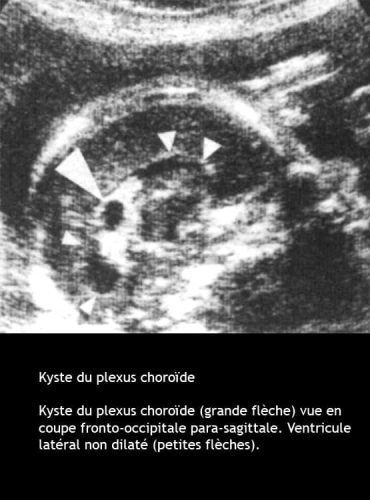
Découverts entre 16 et 20 SA, uni ou bilatéraux, < 10 mm en général, sphériques, en site spécifique des plexus choroïdes.
Régression spontanée souvent vers 24 SA, mais quelques-uns persistent après la naissance.
Leur découverte impose la recherche de signes de trisomie 18 et 21.
Ces kystes peuvent être méconnus si l’on ne pratique pas systématiquement des coupes sagittales.
N’existant que dans 2 % de la population normale, leur découverte impose la recherche de signes en faveur d’une trisomie 18 ou 21 à laquelle ils sont souvent associés.
3. Références :
– ISUOG Guidelines 2020 (Basic training in obstetric ultrasound — Partie 1 : dépistage).
– ISUOG Guidelines 2021 (Fetal neurosonography — Partie 2 : neurosonographie ciblée).
– CNEOF 2022 — Rapport de référence sur les pratiques échographiques obstétricales et fœtales.
– HAS — Recommandations sur le dépistage prénatal échographique.