La trisomie 13, ou syndrome de Patau (décrite par Klaus Patau en 1960), est une anomalie chromosomique due à la présence d’un chromosome 13 supplémentaire (total ou partiel).
C’est la troisième trisomie autosomique viable la plus fréquente après les trisomies 21 et 18.
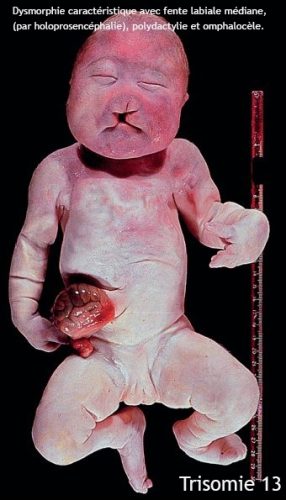
Elle est caractérisée par l’association de malformations cérébrales sévères (holoprosencéphalie dans 70 % des cas), d’une dysmorphie faciale médiane, d’anomalies oculaires majeures, de polydactylie postaxiale, de malformations viscérales (cardiaques et rénales) et d’un retard psychomoteur profond.
1. Épidémiologie :
– Incidence : estimée entre 1/10.000 et 1/16.000 naissances vivantes (les chiffres varient selon les études et les interruptions médicales de grossesse).
L’incidence réelle à la conception est bien plus élevée (environ 1/500) mais 95 % des fœtus sont spontanément avortés in utero.
– Facteurs de risque :
. Âge maternel avancé (> 35 ans) est un facteur de risque significatif (lié à la non-disjonction méiotique).
. Dans 90 % des cas, le chromosome supplémentaire est d’origine maternelle (non-disjonction lors de la méiose I ou II).
– Sex-ratio : léger excès de filles à la naissance (probablement dû à une moindre survie fœtale des garçons).
2. Description clinique :
Le nouveau-né atteint de trisomie 13 est généralement hypotrophe (retard de croissance intra-utérin, RCIU), hypotonique et présente un cri faible.
– Dysmorphie crânio-faciale (très évocatrice) :
. Microcéphalie presque constante.
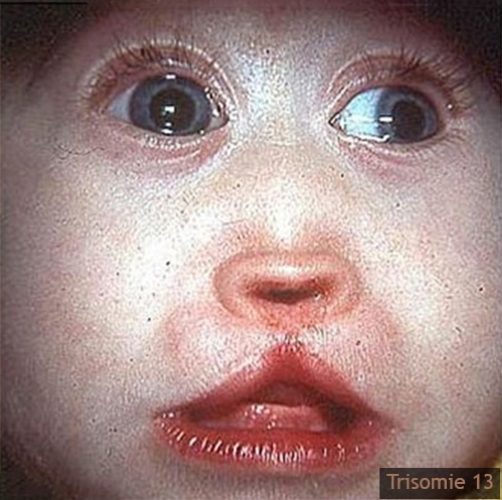
. Fente labiopalatine bilatérale et médiane (fente labiale bilatérale associée à une fente palatine, souvent large), présente dans 60 à 80 % des cas.
. Anomalies oculaires graves : hypotélorisme (yeux rapprochés), microphtalmie (œil petit), anophtalmie (absence d’œil), voire cyclopie dans les formes les plus sévères (associée à une holoprosencéphalie alobaire).
. Nez large, parfois banal ou absent (proboscis en cas de cyclopie).
. Oreilles bas-implantées, mal ourlées.
– Complications neurologiques :
. Holoprosencéphalie (défaut de clivage du prosencéphale) dans 70 à 80 % des cas. Elle est classée en alobaire (la plus sévère), semi-lobaire ou lobaire. Elle est responsable du spectre des anomalies médianes de la face (du hypotélorisme à la cyclopie).
. Arhinencéphalie (absence de bulbes olfactifs), agénésie du corps calleux fréquente.
. Retard psychomoteur profond et hypotonie axiale sévère.
– Anomalies des membres :
. Polydactylie postaxiale (sixième doigt en dehors) des mains et/ou des pieds (signe très caractéristique, présent dans 50 à 70 %).
. Ongles étroits, hyperconvexes et enfouis.
. Flexion persistante des doigts (mains en « heurtoir »).
. Pieds bots varus.
– Malformations viscérales :
. Cardiaques (présentes dans 80 % des cas) : Communication interventriculaire (CIV) est la plus fréquente, souvent associée à une persistance du canal artériel, une dextrocardie, ou des malformations complexes (cœur univentriculaire).
. Rénales : polykystose rénale (dysplasie kystique corticale), hydronéphrose, méga-uretère.
. Urogénitales : cryptorchidie, hypospadias/épispadias chez le garçon ; utérus bicorne ou anomalies ovariennes chez la fille.
. Digestives : malrotation intestinale, diverticule de Meckel, atrésie de l’œsophage (rare).
. Paroi abdominale : omphalocèle (dans 30 % des cas).
Artère ombilicale unique (signe d’appel échographique).
. Plus rarement : spina bifida (myéloméningocèle).
3. Étiologie et cytogénétique :
– Trisomie 13 libre et homogène (formule 47,XX,+13 ou 47,XY,+13) : 75 à 80 % des cas. Due à une non-disjonction méiotique (majoritairement maternelle).
– Translocation robertsonienne (dite « centrique fusion ») : 15 à 20 % des cas. Le chromosome 13 surnuméraire est fusionné à un autre chromosome acrocentrique (le plus souvent 14, moins souvent 13, 15, 21 ou 22). Le caryotype est alors 46,XX/XY, der(13;14)(q10;q10),+13.
– Translocation réciproque équilibrée impliquant le chromosome 13 et un autre chromosome non acrocentrique : rare (<1 %).
– Mosaïcisme (mélange de cellules 47,+13 et 46) : 5 % des cas. Le phénotype est très variable, allant d’une forme sévère à quasi normale, dépendant du pourcentage et de la répartition tissulaire des cellules trisomiques.
– Trisomie 13 partielle : due à une duplication d’un segment du bras long du chromosome 13. Le phénotype est souvent moins sévère que la trisomie entière, et la survie est plus longue.
– Nouveau (moléculaire) : la sévérité est corrélée à la surexpression de gènes clés sur le chromosome 13 (notamment le gène RB1 impliqué dans le rétinoblastome, et le gène FREM2 lié aux anomalies rénales). L’étude du méthylome et de l’expression génique est en cours pour comprendre la variabilité phénotypique.
4. Diagnostic prénatal de la trisomie 13 :
– Dépistage échographique (1er et 2ème trimestres) : signes d’appel majeurs :
. Augmentation de la clarté nucale (1er trimestre).
. Holoprosencéphalie et anomalies de la ligne médiane faciale.
. RCIU précoce.
. Polydactylie, omphalocèle, kystes rénaux.
. Doppler : artère ombilicale unique, anomalies du flux.
– Marqueurs sériques maternels : diminution de la PAPP-A et augmentation de la β-hCG libre (moins spécifique que pour la T21).
– DPNI (Dépistage Prénatal Non Invasif) : aujourd’hui, le test ADN libre circulant (cfADN) dans le sang maternel permet de détecter la trisomie 13 avec une sensibilité > 99 % et un taux de faux positifs très faible, dès 10-11 semaines d’aménorrhée. C’est devenu le test de 1re intention après une échographie normale à risque.
– Diagnostic invasif (caryotype fœtal sur villosités choriales ou amniocentèse) : est obligatoire pour confirmer la DPNI positive, et surtout pour identifier une éventuelle translocation (indispensable pour le conseil génétique parental). Le caryotype standard (450 bandes) est complété par une FISH (rapide) en urgence.
5. Conseil génétique :
– Trisomie 13 libre (non dysfonctionnelle) : risque de récurrence pour une autre trisomie (21, 13 ou 18) estimé entre 0,5 et 1 % (risque lié à l’âge maternel).
– Translocation robertsonienne :
– Si l’un des parents est porteur équilibré d’une translocation (13;14), le risque de récurrence est élevé (environ 10-15 %) pour une grossesse suivante, selon le sexe du parent porteur (risque plus élevé si la mère est porteuse).
– Si la translocation est de novo (apparue chez l’enfant), le risque de récurrence pour les parents est très faible (<1 %).
– Mosaïcisme : risque de récurrence négligeable (événement post-zygotique).
– Conseil préconceptionnel : proposition d’un caryotype parental systématique en cas de trisomie 13 diagnostiquée, et offre d’un DPNI ou d’un diagnostic prénatal invasif pour les grossesses ultérieures.
6. Prise en charge et traitement :
– Il n’existe aucun traitement curatif de la trisomie 13.
– La prise en charge est palliative et centrée sur le confort, mais elle est aujourd’hui plus proactive qu’autrefois :
– Soins de support : maintien de la température, nutrition entérale (sondage nasogastrique), traitement des infections (antibiotiques), gestion des crises d’épilepsie.
– Approche éthique : une réunion de concertation pluridisciplinaire (néonatologue, généticien, chirurgien pédiatre, psychologue, équipe soignante) est systématique. La décision de réanimation ou de chirurgie cardiaque est discutée au cas par cas, en fonction de la sévérité des malformations (notamment cérébrales) et de l’avis parental. La tendance actuelle est de proposer des soins intensifs si l’enfant n’a pas d’anomalie cérébrale létale (holoprosencéphalie alobaire), car des survies prolongées sont possibles.
– Chirurgie : une correction chirurgicale (fente palatine, cardiopathie) peut être envisagée uniquement chez les enfants ayant survécu au-delà de quelques mois et sans malformation cérébrale majeure. Elle ne modifie pas le pronostic neurologique mais peut améliorer le confort (alimentation).
– Soins palliatifs pédiatriques précoces : accompagnement familial, soutien psychologique, soins de fins de vie à domicile ou en unité spécialisée.
7. Pronostic :
– La mortalité de la trisomie 13 est très élevée : 50 % des enfants décèdent dans le premier mois de vie, 90 % avant 1 an (principales causes : arrêt cardiaque, défaillance respiratoire, infections, apnées centrales).
– Survie prolongée (plus d’un an) est possible dans les cas suivants :
. Mosaïcisme (faible proportion de cellules trisomiques).
. Trisomie partielle (duplication partielle du 13q).
. Absence de malformation cérébrale majeure (holoprosencéphalie lobaire ou absente).
. Des cas de survie jusqu’à l’adolescence ou l’âge adulte (20-30 ans) ont été rapportés dans la littérature (notamment des patients avec mosaïcisme).
– Développement : chez les survivants non mosaïques, l’autonomie est très limitée :
. Pas de marche acquise ou marche avec aide tardive.
. Pas de langage verbal (quelques sons ou mots simples).
. Niveau de développement mental équivalent à celui d’un nourrisson (< 6 mois).
. Troubles du comportement (automutilation, stéréotypies) possibles.
– Qualité de vie : la prise en charge palliative moderne et le soutien familial améliorent significativement le confort et la durée de vie des enfants atteints, même si les séquelles neurologiques restent majeures.
Références :
Orphanet. Syndrome de Patau – Trisomie 13 : https://www.orpha.net/fr/disease/detail/3378 (consulté le 03/07/2026).
CNGOF. Recommandations pour le dépistage prénatal des aneuploïdies (2022) : https://cngof.fr/
Dott C. et al. Survival trends and life expectancy in children with trisomy 13 and trisomy 18. American Journal of Medical Genetics Part A, 2024. PMID: 38693637.
Andrews S.E. et al. Clinical management and follow-up recommendations for patients with trisomy 13. American Journal of Medical Genetics Part A, 2021. PMID: 34535950.
Goel N. et al. Ten-year survival of children with trisomy 13 and 18: a European population-based cohort study. Archives of Disease in Childhood, 2023. PMID: 37558435.
ACOG. Screening for Fetal Chromosomal Abnormalities. Practice Bulletin n° 226, 2026 : https://www.acog.org/
Points clés
Incidence : 1/10.000-16.000 naissances vivantes.
Dysmorphie typique : Fente labiopalatine médiane, hypotélorisme, microphtalmie.
Anomalie cérébrale : Holoprosencéphalie (70-80 %).
Anomalie membre : Polydactylie postaxiale.
Cardiopathie : CIV (80 %).
Génétique : 75 % libre, 20 % translocation Robertsonienne, 5 % mosaïque.
DPNI : Détection cfADN fiable dès 10 SA.
Pronostic : 90% décèdent avant 1 an, survie possible en mosaïque.