1. Définition :
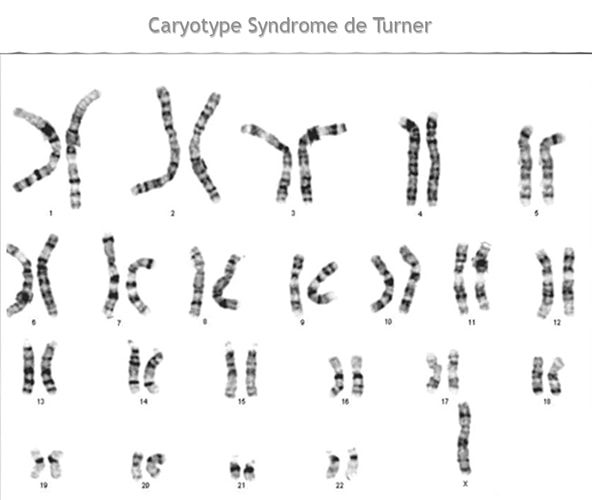
Le syndrome de Turner est une maladie chromosomique liée à l’absence complète ou partielle d’un chromosome X.
En effet, au lieu de posséder la répartition normale des chromosomes : 46,XX chez une femme, une turnérienne présente :
– soit l’absence d’un chromosome X : 45,X (monosomie X),
– soit plus rarement une anomalie sur l’un des deux chromosomes X présents (dans le cadre de mosaïques).
Sa fréquence n’est pas corrélée à l’âge maternel.
Cause habituelle : perte de l’X paternel.
Forte létalité in utero (80 % entre 10 et 40 SA).
2. Cytogénétique et fréquence :
Le syndrome a été décrit par Turner en 1938, puis en 1954, Polani et coll. décrivirent l’absence de corpuscule de Barr chez certaines femmes atteintes d’une agénésie ovarienne ; mais c’est Ford et coll., en 1959, qui montrèrent que le caryotype chez les porteuses du syndrome de Turner est anormal, caractérisé par la présence d’une monosomie X (45,X), c’est-à-dire l’absence d’un chromosome X.
Le gonosome (chromosome sexuel) manquant dans la monosomie X est en général d’origine paternelle, donc le chromosome X restant est d’origine maternelle.
– 80 % des monosomies X sont complètes (45,X) ; 15 % sont en mosaïque [(45,X/46,XX) ou (45,X/46,XY)], et 5 % des monosomies X sont des anomalies partielles du chromosome X [46,X,i(Xq)].
Chez les turnériennes en mosaïque possédant le chromosome Y (45,X/46,XY), on trouve une ambiguïté génitale avec le risque de développer un gonadoblastome sur les ovaires dysgénétiques, ce qui justifie une résection préventive des gonades.
Nb : La monosomie X est mise en évidence chez 65 % des fœtus atteints par un hygroma cervical.
Le syndrome de Turner touche environ un nouveau-né de sexe féminin sur 2 500.
3. Diagnostic :
Le diagnostic peut être évoqué :
– en période néonatale (dysmorphie, malformation), ou
– chez une adolescente (retard de croissance, impubérisme).
1) Chez le nouveau-né ou le nourrisson :
Le tableau clinique réalise le classique status de Bonnevie-Ullrich qui associe :
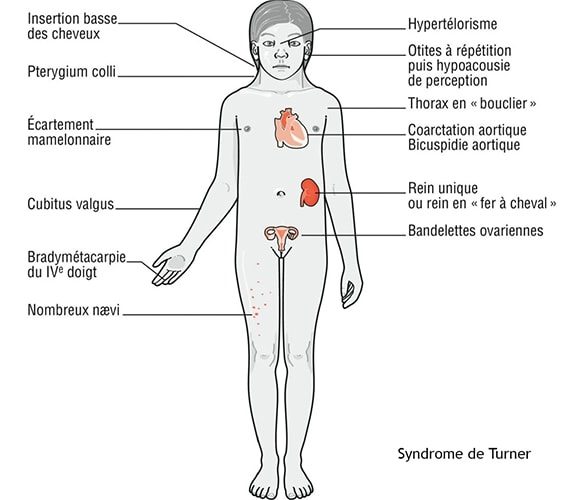
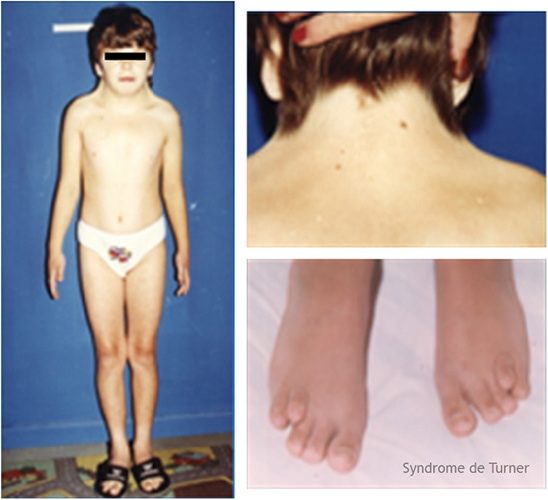
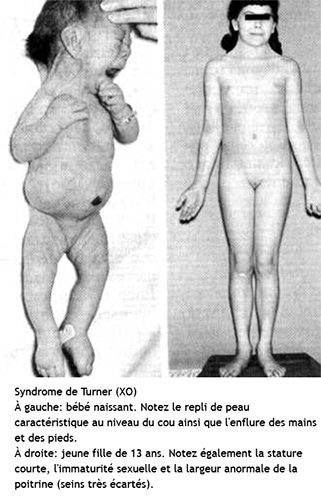
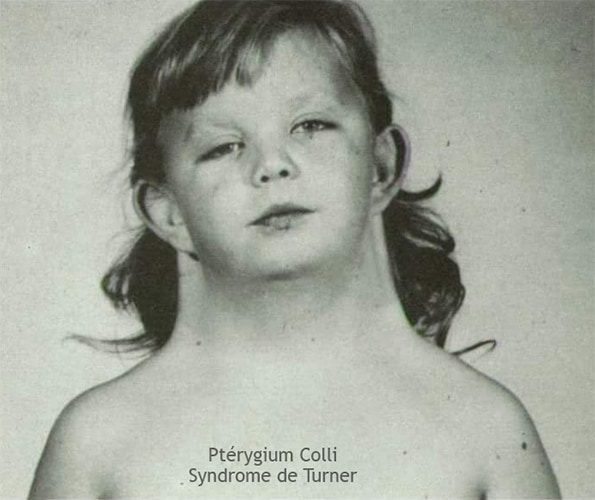
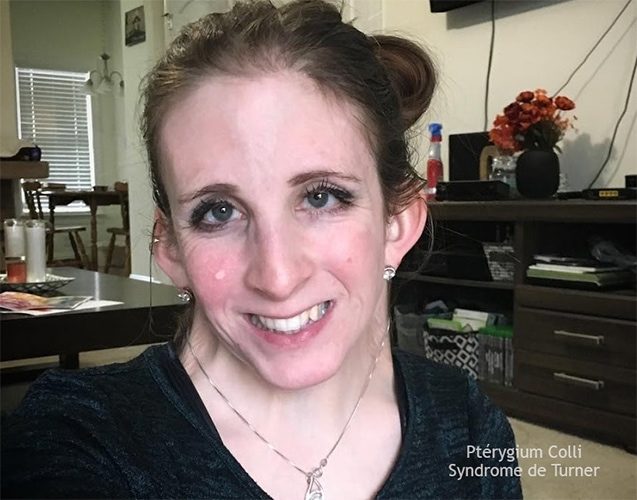
– cou palmé (pterygium colli) : replis cutanés s’étendant de la pointe de la mastoïde à l’acromion d’où un cou élargi, avec implantation basse des cheveux, de traitement chirurgical difficile (risque de cicatrices chéloïdiennes),
– lymphœdème, présent dès la naissance, au dos des mains et/ou des pieds (dur, non inflammatoire) remontant parfois sur les jambes et les avant-bras et qui persistera plusieurs semaines, voire plusieurs mois (jusqu’à 2 ans),
– une taille déjà petite, souvent inférieure au 3ème percentile,
– une dysmorphie faciale qui n’attire que rarement l’attention à ce stade,
– des malformations viscérales, en particulier cardiaques, qui ne conduisent qu’exceptionnellement au diagnostic à cette période, sauf parfois la coarctation de l’aorte qui doit, chez un nouveau-né de sexe féminin, faire évoquer ce diagnostic.
Devant cette symptomatologie sera pratiqué un caryotype et recherchées des malformations (cardiaques, rénales) associées.
2) Chez l’enfant ou l’adolescente :
Le diagnostic est en général facile, grâce aux signes cliniques :
– retard statural,
– syndrome dysmorphique, avec de nombreuses anomalies, en particulier osseuses,
– aménorrhée primaire,
– intelligence normale.
a) Retard statural :
Motif fréquent de consultation, il ne manque pratiquement jamais, aboutissant, sans poussée de croissance pubertaire, à une petite taille (taille définitive inférieure à 1,50 m), ne constituant que rarement un nanisme (défini par une taille inférieure de trois déviations standard au moins par rapport à la moyenne pour l’âge).
Lorsque cette petite taille est la seule dysmorphie, associée à une aménorrhée primaire, ce tableau peut en imposer pour un retard simple de la croissance et de la puberté : il s’agit là d’un piège diagnostique classique.
b) Dysmorphie :
Elle est plus évidente à cet âge :
– cou court,
– pterygium colli (plus de 50 % des cas), avec implantation basse des cheveux,
– implantation basse des oreilles,
– bouche aux commissures labiales abaissées (« en chapeau de gendarme »),
– épicanthus possible, hypertélorisme, ptôsis,
– microrétrognathisme,
– thorax large (« en bouclier ») avec mamelons hypoplasiques très écartés,
– cubitus valgus, classique mais sans valeur car physiologique dans le sexe féminin,
– brachymétacarpie du 4ème doigt, plus visible lorsque le poing est fermé, parfois évocatrice,
– au niveau de la peau, fréquence des naevi pigmentaires.
c) Anomalies osseuses :
Elles doivent être recherchées de façon systématique :
– au niveau de la main, outre le retard d’ossification, on a décrit de nombreux signes, dont le plus caractéristique constitue le signe d’Archibald : la ligne joignant les têtes des 4ème et 5ème métacarpiens n’est plus tangente à celle du 3ème en raison de la brièveté du 4ème métacarpien, cette brièveté est parfois caricaturale ; on peut retrouver parfois au niveau des pieds une brièveté du 4ème métatarsien,
– au niveau du genou, le signe de l’enclume tibiale, ou signe de Kosowicz, est constitué par une déformation de la partie interne de la métaphyse tibiale supérieure, véritable déformation exostosique en forme d’enclume, s’accompagnant parfois d’une inclinaison du plateau tibial interne avec un condyle fémoral interne plus développé en hauteur que l’externe.
d) Malformations viscérales :
Elles touchent essentiellement les reins et le cœur :
– malformations rénales (40-50 %), le plus souvent sans traduction clinique, représentées essentiellement par le rein en fer à cheval, qui expose toutefois aux complications de la stase urinaire ; on remarque parfois des anomalies de position (rein pelvien) ou de nombre (bifidité pyélocalicielle),
– malformations cardiaques (20-30 %) : coarctation de l’aorte (10-15 %) qui peut aboutir à une dissection ou à une rupture de l’aorte, valve aortique bicuspide, veine cave supérieure gauche, et autres malformations ; toute coarctation de l’aorte chez une fille doit faire évoquer un syndrome de Turner.
e) Aménorrhée primaire :
Elle est constante, s’accompagnant d’infantilisme avec absence de caractères sexuels secondaires (organes génitaux externes infantiles, absence de développement mammaire avec aréoles non pigmentées, pilosité axillaire absente et pubienne réduite).
– L’échographie pelvienne révèle l’existence d’un utérus petit, hypoplasique, non stimulé et l’absence de gonades (ovaires réduits à l’état de bandelettes).
– La cœlioscopie a moins d’intérêt actuellement ; elle montrerait, à la place des gonades, des bandelettes fibreuses.
– Sur le plan endocrinien : gonadotrophines (FSH, LH) à un taux élevé, estradiol habituellement à un taux bas.
Les thyroïdites auto-immunes sont particulièrement fréquentes (surveiller TSH, T4, anticorps).
Nb : Parfois, certaines formes incomplètes peuvent se présenter comme des aménorrhées primo-secondaires : après une puberté spontanée, plus ou moins complète, suivie de quelques règles.
Ce fonctionnement ovarien partiel, dû à la persistance d’un certain nombre d’ovogonies qui n’ont pas disparu pendant la vie intra-utérine, peut être à l’origine de grossesses marquées par de nombreux accidents : avortements spontanés répétés, anomalies chromosomiques (X0 et autres), polymalformations et retards mentaux.
f) Intelligence :
Le quotient intellectuel global est normal, et la débilité mentale ne fait pas partie du tableau classique du syndrome de Turner.
Il est toutefois désormais bien établi que de nombreuses patientes présentent, malgré ce QI normal, des difficultés spécifiques touchant les compétences visuo-spatiales, les praxies, l’attention et certaines fonctions exécutives, parfois qualifiées de profil de trouble d’apprentissage non verbal ; ce profil neurocognitif justifie une vigilance sur le plan scolaire.
Les hypoacousies par trouble de la perception sont par ailleurs fréquentes et peuvent également retentir sur les acquisitions.
3) Chez le fœtus :
– C’est le plus souvent l’hygroma kystique cervical, cloisonné, parfois volumineux, réalisant alors la classique « coiffure de pharaon », qui conduit au diagnostic échographique, parfois dès la 16ème SA ; il est souvent associé à un œdème du fœtus avec ascite et oligoamnios. La découverte de cette image échographique est évocatrice du syndrome de Bonnevie-Ullrich et justifie la réalisation d’un caryotype fœtal. L’échographie endovaginale permet d’obtenir des images encore plus précoces.
– Il semble que les hygromas kystiques volumineux et précoces (début du 2ème trimestre) conduisent de façon inéluctable au décès fœtal : ce n’est que lorsqu’une connexion se produit entre le système lymphatique cervical postérieur et le système jugulaire que l’hygroma kystique du cou peut disparaître, laissant comme « cicatrice » les petites ailes du cou ou cou palmé (pterygium colli).
– La découverte d’une malformation urinaire, en particulier d’un rein en fer à cheval, peut amener au diagnostic anténatal du syndrome de Turner ; cette situation semble en fait plus rare que la découverte d’une coarctation de l’aorte, qui semble assez souvent être un signal d’appel, surtout lorsque s’y associe un hygroma cervical.
– Fréquence de l’artère ombilicale unique.
4. Caryotype :
1) Monosomie X :
Elle correspond au caryotype 45,X (absence de corpuscule de Barr) : c’est le syndrome turnérien le plus pur, le plus complet et le plus fréquent (plus de la moitié des cas).
On se souviendra que :
– la monosomie X représente 10 % des avortements spontanés précoces alors qu’elle ne se retrouve à la naissance que chez un nouveau-né sur 5.000 ; la quasi-totalité des caryotypes 45,X conduit donc à une fausse couche spontanée,
– l’X perdu est le plus souvent d’origine paternelle, ce qui explique que l’âge maternel moyen n’est pas augmenté, contrairement à la trisomie 21.
2) Mosaïques sans anomalies de structure de l’X :
Elles représentent la deuxième cause du syndrome de Turner.
– Ces mosaïques ne comportent habituellement pas de chromosome Y : la plus fréquente, de loin, est la mosaïque 45,X/46,XX ; plus rarement on retrouvera : 45,X/46,XX/47,XXX ou 45,X/47,XXX.
Les mosaïques comportant un chromosome Y, beaucoup plus rares, posent des problèmes différents :
– du point de vue clinique, elles ne donnent pas toujours des syndromes de Turner et on peut rencontrer tous les tableaux, du syndrome de Turner typique au phénotype masculin normal,
– du point de vue évolutif, ces anomalies chromosomiques exposent à un risque majeur de gonadoblastome et justifient une résection préventive des gonades.
3) Mosaïques avec anomalies de structure de l’X :
Elles sont également nombreuses. Citons les principales.
– L’existence d’un isochromosome pour le bras long de l’X (deux fois le bras long et absence de bras court) est la plus fréquente ; il y a donc une monosomie pour le bras court de l’X et une trisomie pour le bras long ; cela s’écrira : 46,X,i(Xq) ; pterygium colli et coarctation de l’aorte seraient particulièrement rares dans cette forme.
– Le chromosome X en anneau, ou r(X), réalise une amputation des deux fragments distaux avec fusion secondaire des deux extrémités ; presque toujours cette anomalie chromosomique est observée en mosaïque : 45,X/46,X,r(X). C’est dans cette variété de syndrome de Turner que se rencontre le plus volontiers un véritable retard mental, en particulier lorsque le petit chromosome en anneau ne contient plus le centre d’inactivation de l’X (gène XIST), ce qui entraîne une expression biallélique délétère de plusieurs gènes de l’X.
5. Diagnostic prénatal :
– En anténatal, les formes avec malformations associées sont diagnostiquées par échographie obstétricale.
– Les formes sans malformation associée sont de découverte fortuite lors d’une amniocentèse, souvent réalisée pour âge maternel avancé, ou lors d’une analyse chromosomique sur puce (CGH-array). Le conseil prénatal est difficile à gérer dans ces formes mineures.
– Le dépistage prénatal non invasif (DPNI, sur ADN fœtal circulant) est aujourd’hui largement utilisé dans le dépistage des principales trisomies, mais reste peu sensible et peu spécifique pour la détection d’une monosomie X isolée ; en cas de suspicion échographique (hygroma cervical, coarctation, anomalie rénale), le caryotype fœtal ou la CGH-array restent donc indiqués même en cas de DPNI normal.
6. Diagnostic différentiel :
1) Chez le fœtus :
C’est à ce moment que se posent les véritables problèmes, car il faudra éviter les pseudo-hygromas, visibles entre 10 et 13 semaines, transitoires, non cloisonnés : ils correspondent en fait à un retard de communication lymphaticojugulaire physiologique.
Mais l’hygroma kystique peut être en rapport avec une authentique aberration chromosomique autre : trisomie 18 et surtout trisomie 21 ; c’est dire que le caryotype fœtal est indispensable lors de la découverte de cette image. Il pourra cependant être normal et correspondre, en particulier, à un syndrome de Noonan.
Enfin, la découverte d’un syndrome de Turner en diagnostic anténatal pose des problèmes éthiques : cela justifie-t-il une interruption médicale de grossesse ? La réponse à cette question n’est pas simple et peut varier individuellement.
2) Chez l’enfant :
Le syndrome de Noonan, à transmission autosomique dominante (lié le plus souvent à des mutations de gènes de la voie RAS-MAPK, dont PTPN11), doit être évoqué devant tout phénotype turnérien chez un garçon ou chez une fille turnérienne à caryotype normal.
Dans le syndrome de Noonan, la cardiopathie retrouvée sera une sténose pulmonaire et la dysmorphie différente (fentes palpébrales franchement obliques en bas et en dehors).
7. Évolution – Traitement :
Les enfants atteintes du syndrome de Turner bénéficient dans l’enfance d’un traitement par hormone de croissance et, à la puberté, d’un traitement hormonal substitutif (induction puis entretien) ; on observera une libido et une vie sexuelle normales.
– Pour améliorer le pronostic statural (du fait du retard de croissance et de l’évolution vers une petite taille définitive), on utilise l’hormone de croissance, bien qu’il n’existe pas de déficit en GH proprement dit. Le traitement est aujourd’hui généralement débuté dès que le retard de croissance est identifié, souvent dès l’âge de 4 à 6 ans, plutôt que d’attendre un âge osseux avancé ; les résultats sont meilleurs lorsque le traitement est débuté précocement et poursuivi jusqu’à l’obtention de la taille adulte ou un ralentissement significatif de la vitesse de croissance. Un traitement adjuvant par oxandrolone à faible dose peut être proposé chez certaines adolescentes plus âgées présentant une réponse insuffisante.
– Dans un deuxième temps, l’induction puis l’entretien du traitement hormonal substitutif permettent le développement des caractères sexuels secondaires et des organes génitaux, provoquent les menstruations et évitent les effets néfastes à long terme de l’hypoestrogénie prolongée, en particulier sur la densification osseuse. Les recommandations actuelles privilégient une œstrogénothérapie transdermique (17-bêta-estradiol) à très faible dose, introduite progressivement vers 11-12 ans afin de reproduire un calendrier pubertaire aussi physiologique que possible, un progestatif étant associé secondairement pour protéger l’endomètre.
La stérilité est en principe définitive, mais l’appareil génital est normal et permet une vie sexuelle satisfaisante.
Par ailleurs, l’ablation des gonades est nécessaire si le caryotype comporte un chromosome Y, en raison du risque néoplasique au niveau des gonades.
Enfin, par le biais du don d’ovocytes, certaines turnériennes ont pu réaliser des grossesses normales.
8. Suivi multidisciplinaire et dépistage des comorbidités à l’âge adulte :
Au-delà du traitement hormonal substitutif et de la prise en charge statural pendant l’enfance, le syndrome de Turner impose un suivi systématique et multidisciplinaire à l’âge adulte, car il s’agit d’une maladie touchant potentiellement plusieurs organes, parfois de façon silencieuse.
1) Suivi cardiovasculaire :
Le risque le plus redouté est la dissection aortique, qui peut survenir même en l’absence de malformation cardiaque connue à l’enfance.
Une échographie cardiaque transthoracique associée à une IRM aortique doit donc être réalisée puis répétée périodiquement, à la recherche d’une bicuspidie aortique, d’une coarctation ou d’une dilatation de l’aorte ascendante.
La pression artérielle doit être mesurée régulièrement, le dépistage et le contrôle d’une hypertension artérielle étant un objectif prioritaire du suivi.
2) Dépistage auto-immun :
En complément de la surveillance thyroïdienne déjà classique (TSH, T4 libre, anticorps anti-TPO et anti-TG, à renouveler chaque année en raison du risque de thyroïdite de Hashimoto), il convient de dépister la maladie cœliaque par une sérologie dédiée (anticorps anti-transglutaminase IgA et IgA totales), cette association étant fréquente et souvent asymptomatique.
3) Bilan hépatique :
Un bilan hépatique complet (ASAT, ALAT, phosphatases alcalines, GGT) est recommandé, des anomalies modérées de la cytolyse ou de la cholestase étant relativement fréquentes chez ces patientes, parfois en lien avec une stéatose ou une microangiopathie hépatique.
4) Bilan métabolique :
Une insulinorésistance accrue justifie un dépistage régulier par une glycémie à jeun et un dosage de l’HbA1c.
5) Suivi sensoriel :
En complément de la fréquence connue des hypoacousies de perception, un audiogramme et un suivi ORL régulier sont indiqués, en raison également du risque d’otites moyennes chroniques séquellaires.
6) Protection osseuse :
Au-delà de la supplémentation en calcium et en vitamine D et du traitement hormonal substitutif, une ostéodensitométrie de référence est recommandée dès le diagnostic à l’âge adulte, puis renouvelée tous les trois à cinq ans afin de suivre l’évolution du capital osseux.
7) Accompagnement psychologique et fertilité :
L’annonce du diagnostic, en particulier lorsqu’elle est tardive et associée à une insuffisance ovarienne prématurée, constitue une épreuve émotionnelle importante, notamment liée au deuil de la fertilité spontanée ; un accompagnement psychologique favorise l’observance du traitement au long cours.
Il est également recommandé d’orienter précocement la patiente vers un centre de procréation médicalement assistée, afin d’aborder avec elle, au moment opportun, les possibilités liées au don d’ovocytes et à la prise en charge de l’infertilité future.
9. Pronostic :
La qualité de vie et l’insertion sociale sont meilleures lorsque la puberté n’a pas été induite trop tardivement et lorsqu’il n’existe ni surdité ni cardiopathie : la présence d’une surdité peut être responsable de difficultés scolaires et, à l’âge adulte, la présence d’une stérilité peut avoir un effet négatif sur la qualité de vie.
Des espoirs de grossesse apparaissent chez les jeunes femmes grâce aux dons d’ovocytes. Nombreuses sont les femmes atteintes qui souhaitent avoir un enfant et font alors appel à un don d’ovocytes. Or, dans ces conditions, la grossesse est à haut risque pour la mère comme pour le fœtus, en particulier sur le plan cardiovasculaire, et les patientes doivent en être prévenues.
* Recommandations pour le don d’ovocyte en cas de syndrome de Turner : nécessité de faire un bilan cardiologique avant et au cours de la grossesse, transfert d’embryon unique, information claire de la patiente sur les risques, prise en charge spécialisée en maternité de haut niveau durant la gestation, et césarienne systématique à envisager selon le contexte.
-
Syndrome de Turner : principales questions-réponsesSyndrome de Turner : principales questions-réponses