1. Introduction et épidémiologie :
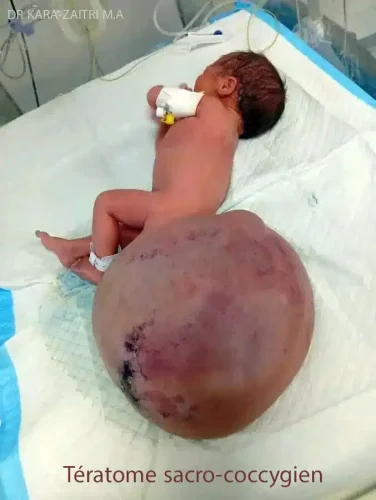
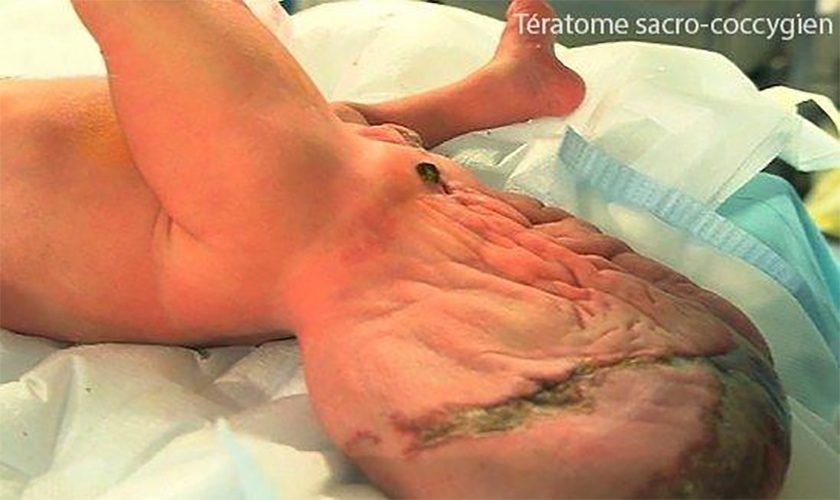
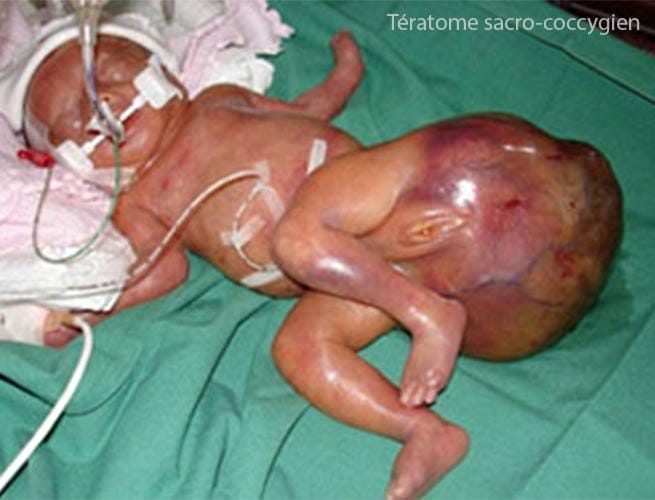
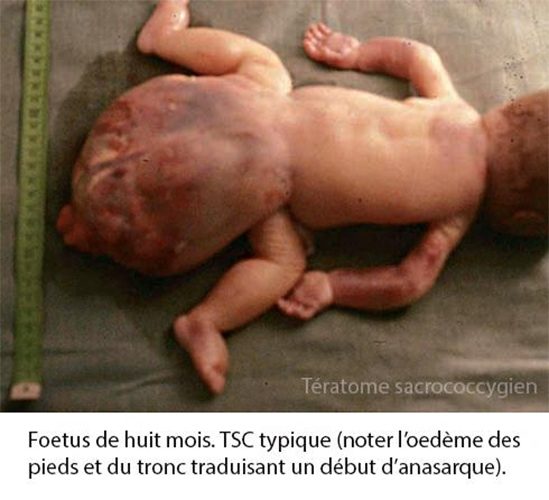
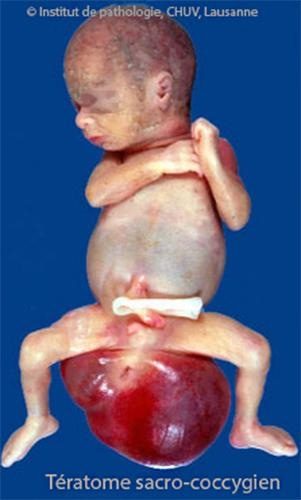
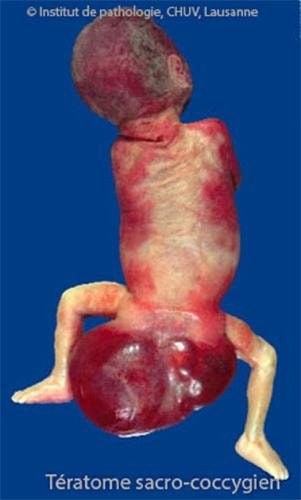
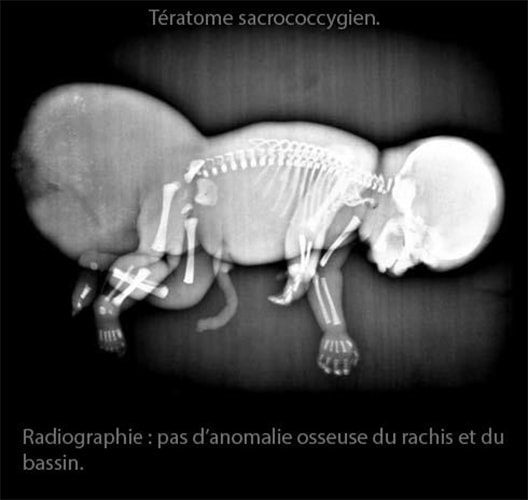
Le tératome sacro-coccygien (TSC) est une tumeur congénitale rare, issue de la prolifération de cellules germinales pluripotentes résiduelles de la région sacro-coccygienne.
Il s’agit de la tumeur fœtale la plus fréquente, avec une incidence estimée entre 1/20.000 et 1/40.000 naissances vivantes, et une nette prédominance féminine (sex-ratio de 3 à 4 filles pour 1 garçon).
La grande majorité des TSC sont diagnostiqués en anténatal, lors de l’échographie morphologique du deuxième trimestre (entre 20 et 24 SA), bien que certaines formes de petit volume ou de type IV (entièrement internes) puissent être découvertes en période néonatale ou plus tardivement.
Le TSC se présente typiquement comme une volumineuse masse développée au niveau du sacrum, d’échostructure solide ou mixte, souvent associée à un hydramnios par compression œsophagienne.
Le diagnostic prénatal repose principalement sur l’échographie, systématiquement complétée par une IRM fœtale permettant une évaluation précise de l’extension tumorale (classification d’Altman) et la recherche de complications associées telles que l’hydramnios, l’hydrops fœtalis ou l’hydronéphrose.
2. Physiopathologie du tératome sacro-coccygien :
Le tératome sacro-coccygien (TSC) est une tumeur germinale primitive issue de la persistance ectopique de cellules de la ligne primitive, qui, lors de la rétraction de l’embryon entre la 3ème et la 5ème semaine de gestation, demeurent piégées dans la région du cul-de-sac de Haller, au contact du coccyx.
Contrairement à une ancienne théorie l’assimilant à un jumeau parasitaire, il ne s’agit pas d’un embryon avorté mais d’une prolifération tumorale anarchique, dépourvue d’axe corporel organisé.
Ces cellules pluripotentes se différencient en tissus issus des trois feuillets embryonnaires (ectoderme, mésoderme et endoderme), conférant à la tumeur son aspect composite et histologiquement hétérogène.
Sur le plan évolutif, la tumeur peut être mature (bénigne) ou immature (contenant des contingent neuroépithélial), ce qui conditionne son pronostic.
Sa morbidité principale est liée à sa riche vascularisation, pouvant entraîner un hyperdébit cardiaque fœtal, et à son expansion pelvienne, responsable de compressions urétérales et d’hydronéphrose.
Enfin, le TSC entretient un lien indissociable avec le coccyx, dont l’ablation systématique lors de l’exérèse chirurgicale est impérative pour prévenir toute récidive locale.
3. Histologie et classification :
La classification histologique repose sur le degré de maturité des tissus tumoraux, c’est-à-dire sur leur ressemblance avec des tissus adultes normaux.
Elle est pronostique et conditionne la prise en charge post-opératoire.
| Type histologique | Caractéristiques microscopiques | Tissus retrouvés | Fréquence | Pronostic | Marqueurs biologiques |
|---|---|---|---|---|---|
| Tératome mature (bénin) | Tissus bien différenciés, organisés en structures reconnaissables, maturité tissulaire complète. Absence de contingent embryonnaire. | Peau, phanères (cheveux, poils), glandes sébacées, tissu adipeux, cartilage, os, dents, tissu nerveux mature, muscle lisse, épithélium respiratoire ou digestif. | > 90 % des cas diagnostiqués en période anténatale et néonatale. | Excellent après exérèse chirurgicale complète avec résection du coccyx. Taux de récidive < 5 %. | AFP normale pour l’âge. B-HCG négative. |
| Tératome immature (potentiellement malin) | Présence de tissus embryonnaires ou fœtaux immatures, non organisés. Dominance de tissu neuroépithélial immature (rosettes, tubules, prolifération cellulaire en feuillets). | Tissu neuroépithélial immature (grade 1 à 3 selon la quantité), cartilage fœtal, blastème rénal ou pulmonaire, tissu mésenchymateux lâche. | Environ 10 à 20 % des cas néonatals. Plus fréquent chez le nourrisson de plus de 2 mois. | Dépend du grade d’immaturité (grade 1 = bon ; grade 3 = risque accru de récidive ou de dégénérescence). Bon pronostic global avant l’âge de 2 ans (régression spontanée possible après exérèse). | AFP élevée (mais difficile à interpréter chez le nouveau-né car physiologiquement élevée ; doit diminuer progressivement après la naissance). B-HCG négative. |
| Tératome malin (tumeur germinale maligne) | Présence de contingents francs de cellules malignes, prolifération anarchique, atypies cytologiques, mitoses anormales. | Tumeur du sinus endodermique (yolk-sac tumor) : structures pseudo-glomérulaires (corps de Schiller-Duval). Carcinome embryonnaire : cellules épithélioïdes indifférenciées. Choriocarcinome : syncitiotrophoblastes et cytotrophoblastes. Tératome avec transformation maligne (rare : sarcome, adénocarcinome). | Rare en anténatal. Survient surtout après l’âge de 2-3 ans, ou par dégénérescence d’un tératome immature préexistant. | Réservé. Nécessite une exérèse large suivie d’une chimiothérapie adjuvante (protocole type BEP : Bléomycine, Étoposide, Cisplatine). Survie globale > 80 % avec traitement adapté. | AFP très élevée (tumeur du sinus endodermique). β-HCG élevée (choriocarcinome). |
| Type histologique | Caractéristiques | Fréquence en période anténatale |
|---|---|---|
| Tératome mature (bénin) | Il est composé de tissus adultes (peau, cheveux, os, dents…) bien différenciés issus des trois feuillets embryonnaires, et son pronostic est excellent après exérèse complète emportant le coccyx. | > 90 % des cas néonatals |
| Tératome immature (potentiellement malin) | Il contient des contingents de tissu neuroépithélial embryonnaire, gradés de 0 à 3 ; il est de bon pronostic avant l’âge de 2 ans, avec possibilité de régression spontanée après l’ablation chirurgicale. | 10-20 % des cas |
| Tératome malin | Présence de contingents carcinomateux francs, en particulier la tumeur du sinus endodermique (yolk-sac tumor), dont le diagnostic est confirmé par l’élévation pathologique de l’AFP ou de la β-HCG, et nécessite une chimiothérapie adjuvante. | Rare en anténatal, plus fréquent après la naissance |
La classification d’Altman est le système de référence pour décrire l’extension anatomique des tératomes sacro-coccygiens.
Elle repose sur la proportion de la tumeur située à l’extérieur ou à l’intérieur du corps, et comprend quatre types .
📊 Classification d’Altman des Tératomes Sacro-Coccygiens :
| Type | Description | Proportion externe / interne | Approche chirurgicale principale |
|---|---|---|---|
| Type I | Tumeur principalement externe, parfois attachée uniquement par un pédicule étroit . C’est le type le plus fréquent . | Presque entièrement externe | Voie périnéale uniquement . |
| Type II | Tumeur externe avec une extension intrapelvienne . | Majoritairement externe | Combinaison de voies périnéale et abdomino-pelvienne . |
| Type III | Tumeur visible à l’extérieur, mais à prédominance intrapelvienne ou abdominale . | Majoritairement interne | Combinaison de voies périnéale et abdomino-pelvienne . |
| Type IV | Tumeur entièrement interne (présacrée), sans composante externe visible . Elle peut s’étendre dans l’abdomen. | Entièrement interne | Voie abdominale uniquement . |
🩺 Implications cliniques :
La classification d’Altman n’est pas seulement descriptive ; elle a des implications pronostiques et thérapeutiques importantes :
Risque de malignité : les types plus internes (III et IV) sont plus fréquemment associés à des tumeurs malignes . Le risque de malignité est également plus élevé chez les enfants de plus de 2 mois .
Approche chirurgicale : le type de la tumeur détermine en grande partie la stratégie opératoire, comme indiqué dans le tableau ci-dessus .
Séquelles fonctionnelles : des études ont montré que les types plus élevés (notamment le type IV) sont associés à un risque accru de troubles fonctionnels à long terme, comme des problèmes vésicaux .
En résumé, la classification d’Altman est un outil essentiel pour évaluer l’extension d’un tératome sacro-coccygien, guider la stratégie chirurgicale et évaluer le pronostic du patient.
4. Diagnostic prénatal :
1) Aspects échographiques : Cf chapitre spécial
2) Examens complémentaires :
– IRM fœtale : précise l’extension locale, la vascularisation, et l’impact sur les organes adjacents.
– Échocardiographie fœtale : évalue la fonction cardiaque, surtout en cas de gros tératome.
5. Complications :
Les complications du tératome sacro-coccygien peuvent survenir en période anténatale, néonatale ou post-opératoire, et conditionnent en grande partie le pronostic vital et fonctionnel.
1) Complications fœtales :
– Hydramnios aigu : fréquent, parfois révélateur. Pour expliquer sa survenue, trois mécanismes sont évoqués : l’existence d’un shunt artério-veineux au sein de la tumeur, la constitution d’une anémie fœtale par hémorragie intra-tumorale ou encore la transsudation de liquide à partir du tératome. Il expose au risque de prématurité et de RPM.
Le risque est d’autant plus élevé que le degré de vascularisation de la tumeur est important.
– Anasarque fœtoplacentaire : secondaire à une décompensation cardiaque haute débit, surtout en cas de tumeur très vascularisée (qui agit comme un shunt artérioveineux). Il se constitue alors des épanchements pleuraux, péricardiques ou ascitiques, qui sont la principale cause de mortalité fœtale.
– Compression pelvienne : l’expansion tumorale intra-pelvienne peut entraîner une compression urétérale bilatérale, responsable d’une hydronéphrose et d’un oligoamnios, exposant à une hypoplasie pulmonaire par compression thoracique.
– Hémorragie intra-tumorale : constitue le risque évolutif le plus grave entraînant une anémie ou une mort fœtale brutale. Elle se traduit par l’apparition de plages liquidiennes au sein de la tumeur.
– La mort fœtale in utero (MIU) est possible, en rapport avec une décompensation cardiaque ou une rupture vasculaire.
– Prématurité : souvent induite par l’hydramnios ou la détresse fœtale, elle majore la morbi-mortalité néonatale.
2) Complications per-natales et néonatales :
– Dystocie et rupture tumorale : lors de l’accouchement par voie basse, la tumeur volumineuse peut se rompre, entraînant un saignement important ou une dissémination tumorale locale.
– Détresse respiratoire : liée à l’hypoplasie pulmonaire ou à la compression diaphragmatique par la tumeur.
– Insuffisance cardiaque néonatale : persistance d’un hyperdébit après la naissance, nécessitant un support hémodynamique en réanimation.
– Nécrose ou infection tumorale : particulièrement en cas de rupture ou de mauvaise vascularisation de la tumeur, exposant à un risque septique.
– Compression des voies urinaires ou digestives.
– Coagulopathie de consommation : secondaire à l’hémorragie intratumorale ou au saignement per-opératoire, pouvant compromettre l’hémostase chirurgicale.
3) Complications post-opératoires et à long terme :
– Récidive tumorale : survient dans moins de 5 % des cas après exérèse complète avec résection du coccyx, mais peut atteindre 20 à 30 % en cas de résection incomplète. Elle est plus fréquente dans les formes immatures ou malignes.
– Troubles de la continence anale : liés à l’atteinte du plexus sacré ou aux manœuvres de dissection pelvienne, particulièrement dans les types III et IV. Une évaluation anorectale post-opératoire est recommandée en cas de symptômes.
– Troubles vésicosphinctériens : dysuries, incontinence urinaire ou infections urinaires récidivantes, secondaires à une atteinte des racines sacrées ou à une compression prolongée de la vessie.
– Séquelles orthopédiques : rares, mais possibles en cas de lésion du sacrum ou du coccyx réséqué, incluant des douleurs sacro-coccygiennes chroniques ou des troubles statiques du bassin.
– Complications cicatricielles : infections pariétales, hématomes, ou déhiscence de la plaie périnéale, justifiant une surveillance post-opératoire rigoureuse.
– Séquelles psychologiques et esthétiques : la présence d’une cicatrice périnéale ou fessière parfois importante peut nécessiter un accompagnement psychologique de l’enfant et de sa famille à long terme.
6. Critères pronostiques :
Le pronostic dépend de plusieurs facteurs :
– Taille de la tumeur : pronostic défavorable ou réservé si la tumeur est supérieure au diamètre bipariétal lors du diagnostic, ou si le rapport poids TSC/poids fœtal estimé est ≥ 50 %, ou si la tumeur dépasse 9 cm à terme.
Risque de complications hémodynamiques (insuffisance cardiaque fœtale) si > 5 cm ou volume > 10 % du poids fœtal.
– Structure : plus la tumeur est solide, plus le risque de dégénérescence maligne est important.
– Localisation : les types III et IV (Altman) sont associés à un pronostic plus réservé.
– Type histologique : les formes immatures ou malignes nécessitent une prise en charge oncologique postnatale.
– Vascularisation : une tumeur très vasculaire entraîne plus fréquemment des complications graves à type de décompensation cardiaque, d’anasarque ou de rupture vasculaire, responsables de mort fœtale.
– Hydramnios ou anasarque fœto-placentaire : signe très péjoratif.
– Croissance rapide de la tumeur : peut imposer une extraction prématurée avec ses propres risques ; une surveillance hebdomadaire est conseillée pour les formes volumineuses et solides.
– Complications associées : hydramnios, prématurité, dystocie, hémorragie per-partum.
– Survie : inférieure à 50 % pour les formes solides et très vascularisées.
Le pronostic est bien meilleur pour les petits tératomes, les formes kystiques ou les formes stables.
Ces critères guident également le choix de la voie d’accouchement et l’évaluation des possibilités chirurgicales postnatales.
La survie des formes solides et très vasculaires est inférieure à 50 %, le pronostic est bien meilleur pour les petits tératomes, les formes kystiques ou les formes stables.
7. Prise en charge :
1) Pendant la grossesse :
– La prise en charge anténatale repose sur une surveillance échographique rapprochée, à la recherche de signes de décompensation fœtale (hydrops, polyhydramnios, anomalies du Doppler).
– IRM fœtale : pour évaluer l’extension et planifier la prise en charge néonatale.
– Corticothérapie anténatale : en cas de risque de prématurité.
En cas de menace de décompensation cardiaque ou de prématurité, un traitement in utero peut être proposé dans des centres experts, incluant des ponctions de drainage des composantes kystiques volumineuses.
2) Accouchement :
– L’accouchement est programmé entre 34 et 37 SA, par césarienne si la tumeur est volumineuse (Altman II, III ou IV) pour éviter le risque de dystocie ou de rupture tumorale, ou par voie basse si la tumeur est petite et purement externe (Altman I).
– L’extraction doit être prudente pour éviter la rupture tumorale, source de saignement ou de dissémination.
3) Post-natal :
Dès la naissance, la prise en charge est urgente et multidisciplinaire, associant néonatologistes, chirurgiens pédiatres et anesthésistes.
La tumeur est évaluée cliniquement, et un bilan biologique est réalisé (AFP, béta-HCG, bilan d’hémostase).
La chirurgie d’exérèse est réalisée dans les premiers jours de vie, en dehors de toute situation de détresse vitale.
Elle doit être complète, emportant en un seul bloc la tumeur, son pédicule et le coccyx, qui doit être réséqué systématiquement à sa base.
L’abord dépend du type d’Altman : voie périnéale pure pour le type I, voie combinée abdomino-périnéale pour les types II et III, et voie abdominale pure pour le type IV.
L’objectif est une exérèse en marges saines ; en cas de rupture per-opératoire, la tumeur doit être abondamment rincée pour prévenir un essaimage.
Les suites opératoires sont généralement simples, nécessitant une surveillance attentive de la cicatrisation, du continent urinaire et de la fonction anorectale.
Suivi : dosage des marqueurs tumoraux (AFP, β-hCG), imagerie de contrôle, surveillance oncologique si tératome immature.
8. Conclusion :
Le tératome sacro-coccygien est une pathologie grave, dont le pronostic dépend essentiellement de la taille, de la structure et de la vascularisation de la tumeur.
Un diagnostic précoce et une prise en charge spécialisée et multidisciplinaire améliorent significativement la survie et réduisent les séquelles.
L’échographie et l’IRM fœtale permettent une évaluation précise de l’extension et des complications, guidant la stratégie obstétricale et chirurgicale.
L’exérèse chirurgicale complète, emportant systématiquement le coccyx, reste le pilier du traitement, associée à une surveillance biologique et clinique rigoureuse.
Le pronostic, globalement excellent pour les formes matures, est conditionné par le degré d’immaturité ou de malignité et la présence de complications associées.
Une fois l’enfant guéri, aucune séquelle majeure n’est attendue dans la grande majorité des cas, permettant une vie normale sans restriction.
Bibliographie :
- Altman RP, Randolph JG, Lilly JR. Sacrococcygeal teratoma: American Academy of Pediatrics Surgical Section Survey. J Pediatr Surg. 1974;9(3):389-398.
- Bouchard S, Johnson MP, Flake AW, et al. The EXIT procedure: experience and outcome in 31 cases. J Pediatr Surg. 2002;37(3):418-426.
- Gabra HO, Jesudason EC, McDowell HP, et al. Sacrococcygeal teratoma: a 25-year experience. J Pediatr Surg. 2006;41(8):1380-1386.
- Krecic-Shepard ME, Shepard TH. Sacrococcygeal teratoma: a review of the literature. Fetal Pediatr Pathol. 2010;29(4):237-248.
- Mann JR, Gray ES, Thornton CM, et al. Mature and immature sacrococcygeal teratomas: a report from the UK Children’s Cancer Study Group. Br J Cancer. 1998;78(5):667-671.