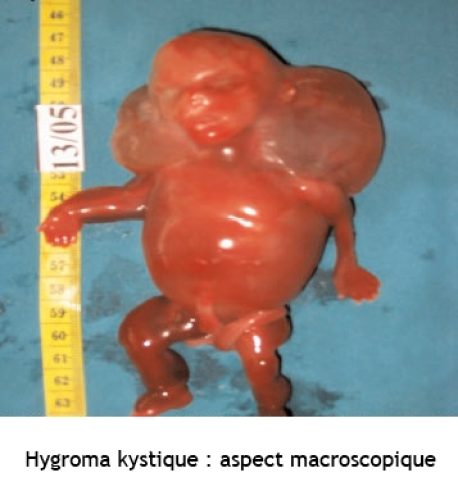
1. Définition :
L’hygroma kystique (HK) fœtal, également appelé hygroma cervical postérieur ou hygroma colli, est une malformation congénitale du système lymphatique fœtal, se caractérisant par une accumulation de liquide lymphatique dans les tissus mous du cou, formant une ou plusieurs poches kystiques cloisonnées.
Critères échographiques :
À l’échographie obstétricale, l’HK se définit par :
– une masse kystique anéchogène, cervicale postérieure, bilatérale et symétrique,
– de part et d’autre de la ligne médiane,
– comportant au moins deux logettes séparées par une cloison médiane (critère distinctif essentiel).
⚠️ DISTINCTION FONDAMENTALE : Clarté nucale (CN) vs Hygroma kystique (HK) Ces deux entités sont désormais clairement distinguées (ISUOG 2019, Nicolaides) : • Clarté nucale : épaississement transsonique SANS cloison, entre 11+0 et 13+6 SA → marqueur de dépistage universel, valeur pronostique variable selon l’épaisseur. • Hygroma kystique cloisonné : collection avec septa nets, entité pathologique distincte → marqueur INDÉPENDANT d’aneuploïdie, de pronostic bien plus sévère qu’une simple HCN. |
2. Étiologie :
La physiopathologie repose sur un défaut de drainage des sacs lymphatiques jugulaires vers le système veineux, entraînant une accumulation lymphatique cervicale.
Les causes sont classées en primaires et associées.
1) Causes chromosomiques (les plus fréquentes) :
– Syndrome de Turner (45,X) : cause la plus fréquente — 40 à 50 % des HK aneuploïdes
– Trisomie 21 (syndrome de Down) : ~25 % des HK aneuploïdes
– Trisomie 18 (syndrome d’Edwards) : ~10 %
– Trisomie 13 (syndrome de Patau) : plus rare
– Autres anomalies chromosomiques de structure
2) Syndromes génétiques (caryotype normal) :
– Syndrome de Noonan : mutation PTPN11 (gène RAS/MAPK) — à rechercher systématiquement si caryotype normal (~10–15 % des cas)
– Syndrome lymphœdème-lymphangiectasie
– Syndrome de Roberts
– Syndrome de Pena-Shokeir
3) Anomalies du développement lymphatique primitif :
– Aplasie ou hypoplasie des lymphatiques cervicaux
– Anomalies des vaisseaux lymphatiques jugulaires
4) Facteurs environnementaux (rares) :
– Infections maternelles (rubéole, CMV, toxoplasmose : rôle indirect)
– Exposition à des tératogènes médicamenteux
3. Fréquence :
L’hygroma kystique vrai (avec septa) est observé dans 1 sur 100 à 1 sur 200 fœtus selon les séries, la variabilité reflète les différences de définition utilisées (seuil d’épaisseur, présence ou non de septa).
4. Diagnostic :
Le diagnostic repose principalement sur l’échographie obstétricale du premier trimestre, idéalement réalisée entre 11+0 et 13+6 SA.
1) Critères diagnostiques positifs :
– Masse kystique cervicale postérieure bilatérale avec cloisons (septa)
– Mesure de l’épaisseur totale (valeur pronostique si > 6 mm)
– Recherche d’anomalies associées : anasarque, épanchements, œdème cutané
2) Bilan associé :
– Caryotype fœtal : amniocentèse (à partir de 15 SA) ou choriocentèse (11–14 SA) : examen clé. En effet, l’hygroma kystique (HK) est associé dans 60 à 80 % des cas à une aneuploïdie, en particulier le syndrome de Turner.
– En cas de caryotype normal : CGH-array (puces à ADN), recommandé par le CNGOF 2021 et l’ACOG 2020
– Recherche mutation PTPN11 (Noonan) si bilan chromosomique négatif
– Échographie morphologique complète au 2ème trimestre
– Échocardiographie fœtale (20–22 SA) systématique si caryotype normal
– Des anomalies associées sont décrites dans 54 % des cas (anasarque, épanchement pleural, œdème sous-cutané, placenta volumineux).
5. Caryotype fœtal et génétique moléculaire :
Stratégie de bilan génétique :
– 1ère intention : caryotype standard (amniocentèse ou choriocentèse)
– Si caryotype normal : CGH-array pour détecter les microdélétions/duplications non visibles au caryotype standard (CNGOF 2021, ACOG 2020)
– Si CGH-array normal : séquençage ciblé PTPN11 et gènes RAS/MAPK (Noonan)
– Conseil génétique indispensable avant tout prélèvement invasif
6. Pronostic :
Le pronostic dépend de plusieurs facteurs : épaisseur de l’HK, anomalies associées, résultat du caryotype et du bilan génétique moléculaire.
1) Facteurs de mauvais pronostic :
– Épaisseur > 6 mm
– Présence d’un hydrops fœtal associé (pronostic très péjoratif)
– Aneuploïdie associée (trisomie 21, monosomie X).
– Cardiopathie structurelle sévère
2) Données chiffrées :
| Situation | Issue | Source |
|---|---|---|
| Tous HK confondus | 71 % d’issues défavorables (FC, MIU, IMG) | Données consolidées |
| HK + aneuploïdie | Mortalité fœtale très élevée | Turner : mort in utero fréquente |
| HK + caryotype normal | 59 % naissances vivantes sans anomalie visible | Suivi à long terme |
| HK + résolution spontanée | Pronostic amélioré — ~15 % des cas | Meilleur pronostic |
| HK + caryotype normal (résiduel) | ~20 % issues défavorables malgré caryotype N | Noonan, cardiopathie |
⚠️ ATTENTION : Un caryotype normal ne suffit pas à rassurer complètement. Même avec un caryotype 46,XX ou 46,XY normal, il persiste un risque résiduel de : • Syndrome de Noonan : 10–15 % des HK à caryotype normal • Cardiopathie structurelle : ~25 % des HK à caryotype normal • Issues défavorables : ~20 % malgré caryotype normal → Le bilan génétique moléculaire (CGH-array ± Noonan) est indispensable. |
7. Prise en charge :
La prise en charge est multidisciplinaire, adaptée au résultat du bilan étiologique.
| Situation clinique | Conduite à tenir |
|---|---|
| HK isolé au T1, bilan en cours | Caryotype (choriocentèse) + écho morphologique T2 + CGH-array si caryotype N |
| HK + aneuploïdie grave | Conseil génétique — IMG possible après RCP et accord parental |
| HK + caryotype normal | CGH-array + recherche Noonan + écho cardiaque fœtale 20–22 SA |
| HK régressif (résolution spontanée) | Surveillance rapprochée — pronostic plus favorable, mais bilan génétique maintenu |
| HK + hydrops fœtal associé | Pronostic très péjoratif — RCP multidisciplinaire urgente |
Cadre de la prise en charge :
– Réunion de concertation pluridisciplinaire (RCP) obligatoire avant toute décision d’IMG
– Information et accompagnement des parents à chaque étape
– Suivi psychologique proposé en cas d’annonce d’anomalie grave
– Suivi pédiatrique prolongé si naissance vivante : développement psychomoteur évalué régulièrement
8. Relation Hygroma kystique / Hydrops fœtal :
Un hygroma kystique volumineux peut évoluer vers un hydrops fœtal généralisé par obstruction du retour lymphatique.
Il est important de distinguer ces deux entités :
| Critère | Hygroma kystique | Hydrops fœtal |
|---|---|---|
| Nature | Malformation lymphatique localisée | Syndrome d’anasarque généralisé |
| Critère diagnostique | Masse kystique cloisonnée cervicale | ≥ 2 épanchements ou œdème cutané ≥ 5 mm |
| Cause principale | Aneuploïdie (Turner), Noonan | Cardiaque, anémie, chromosomique |
| Lien entre les deux | Peut précéder ou coexister avec l’hydrops | Peut résulter d’un HK massif |
| Pronostic | Variable selon caryotype | Sévère — mortalité élevée si non traité |
9. Conclusion :
L’hygroma kystique cloisonné est un signe échographique du premier trimestre de haute valeur pronostique. Sa détection impose un bilan étiologique complet et structuré :
– Caryotype fœtal en 1ère intention.
– CGH-array si caryotype normal.
– Recherche d’un syndrome de Noonan (PTPN11) si bilan chromosomique négatif.
– Échocardiographie fœtale systématique.
Le suivi à long terme des enfants nés vivants sans anomalie décelable montre un développement psychomoteur normal dans la majorité des cas.
Une prise en charge multidisciplinaire, un bilan génétique exhaustif et un accompagnement parental personnalisé sont les piliers de la gestion de cette pathologie.