La trisomie 21, ou syndrome de Down, est l’anomalie chromosomique la plus fréquente dans l’espèce humaine ; elle est habituellement reconnue dès la naissance.
Elle est caractérisée le plus souvent par la présence de trois chromosomes 21 au lieu de deux normalement.
Ce chromosome supplémentaire perturbe certains aspects du développement fœtal et celui des fonctions cognitives.
Elle a été décrite pour la première fois en 1866 par John Langdon Down ; elle représente la cause génétique la plus fréquente de déficience intellectuelle.
Par cette découverte s’ouvrait un nouveau chapitre de la pathologie, celui des aberrations chromosomiques, dont la trisomie 21 reste le type le plus fréquent.
En cours de grossesse, la trisomie 21 s’accompagne d’un risque significatif de fausse couche spontanée ou de MFIU, avec un taux de perte fœtale spontanée entre le diagnostic du 1er trimestre et le terme estimé autour de 30 %, plus élevé encore si l’on considère les pertes précoces dès la conception.
En pratique, l’hypotonie et la dysmorphie crânio-faciale caractéristique permettent d’évoquer sans difficulté le diagnostic à la naissance.
Le caryotype est indispensable pour confirmer le diagnostic, préciser le type de l’anomalie chromosomique (libre, translocation, mosaïque) et permettre un conseil génétique.
1. Epidémiologie :
Les femmes d’aujourd’hui sont plus actives, font des études plus longues, s’orientent de plus en plus vers une carrière, ce qui pourrait expliquer la tendance actuelle vers des grossesses à un âge plus avancé qu’auparavant.
Une grossesse à un âge plus avancé comporte cependant des risques plus élevés de trisomie.
La trisomie 21 est habituellement non familiale (95 %).
En l’absence de tout dépistage, la trisomie 21 concerne environ 1 grossesse sur 400 au moment du dépistage du 1er trimestre, et environ 1 naissance vivante sur 700, cette différence s’expliquant par le taux de pertes fœtales spontanées entre le 1er trimestre et le terme (voir chapitre « Trisomie 21 : échographie »).
La prévalence observée à la naissance en France est aujourd’hui significativement inférieure à ce dernier chiffre, du fait de la généralisation du dépistage prénatal et de la possibilité d’interruption médicale de grossesse.
Cette fréquence élevée, associée à la lourdeur potentielle de la prise en charge, a poussé à mettre au point un diagnostic prénatal fondé sur l’étude du caryotype fœtal.
L’incidence de la trisomie 21 varie en fonction de l’âge de la mère.
Les risques sont plus élevés chez les mères de 35 ans et plus.
Cependant, la majorité des naissances d’enfants trisomiques 21 survient chez des mères de moins de 35 ans (70 à 80 %), l’âge maternel n’étant qu’un facteur de risque parmi d’autres et non un critère isolé de sélection des patientes à risque.
2. Diagnostic postnatal :
1) Phénotype :
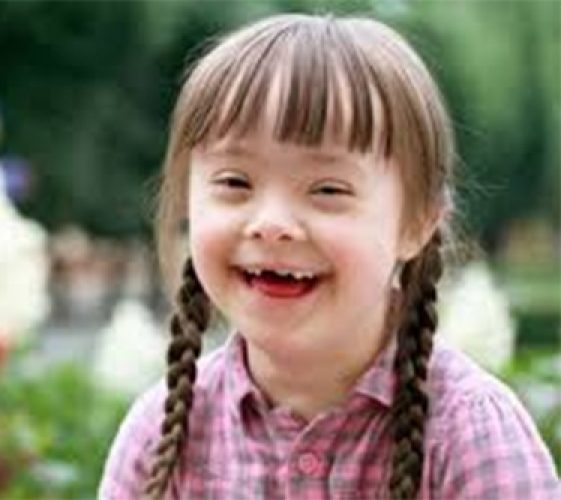
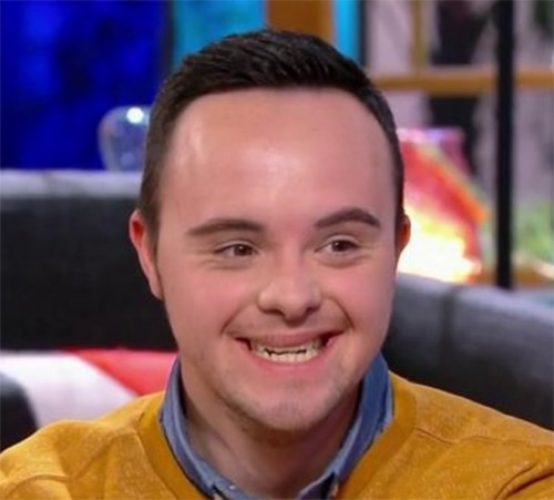
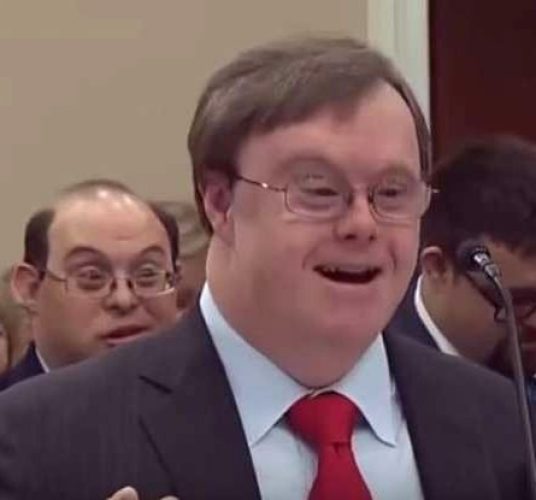
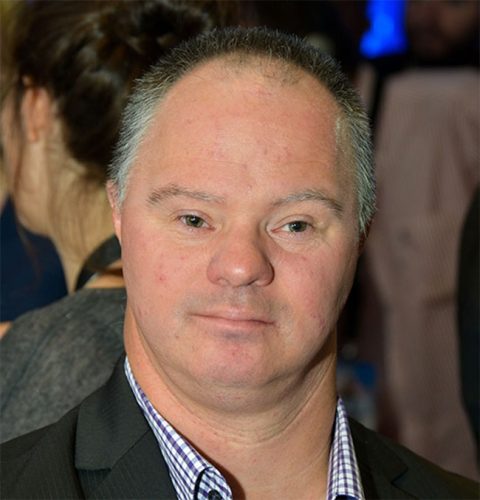
Le diagnostic de trisomie 21 chez un nouveau-né est avant tout un diagnostic clinique ; en effet, l’aspect général de ces enfants est habituellement typique, et permet le diagnostic au premier coup d’œil.
La réalisation d’un examen clinique et paraclinique soigneux est néanmoins nécessaire, à la recherche notamment de malformations cardiaques et digestives.
Sur le plan physique, les conséquences de la trisomie sont assez nombreuses :
a) Dysmorphie crânio-faciale :
L’aspect de la tête et du visage est évocateur :
– la tête est légèrement plus petite que la normale (microcéphalie), la nuque est courte, large et plate, avec un excès de peau,
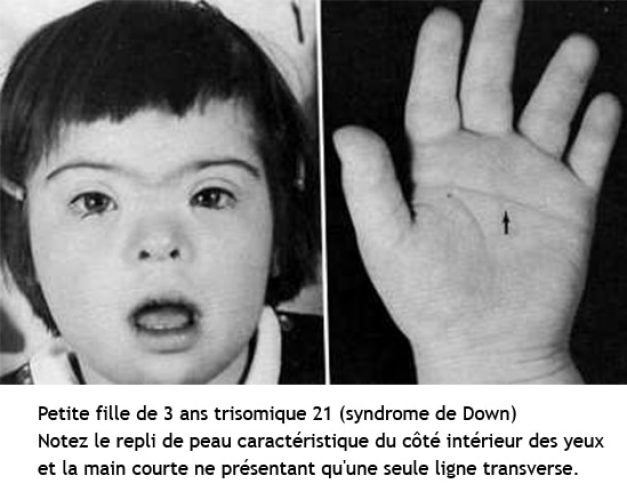
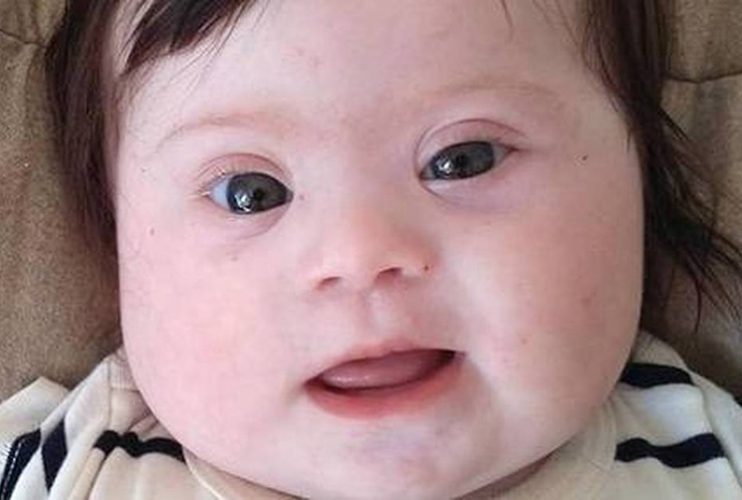
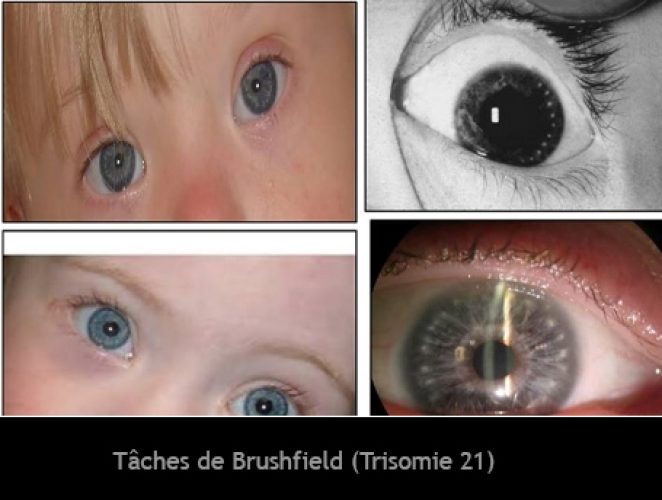
– le visage est rond « lunaire », d’aspect aplati, pseudo-asiatique, très évocateur, avec fentes palpébrales obliques en haut et en dehors avec à l’angle interne un repli cutané (épicanthus), hypertélorisme, tâches de Brushfield au niveau de l’iris (couronne de petits points blanc jaunâtre à l’union de leur tiers moyen et externe), qui sont des reliquats de la membrane pupillaire,
– un nez court, peu saillant et plat à la partie supérieure (ensellure nasale plate),
– la bouche est petite, entrouverte en permanence liée à l’hypotonie musculaire, grosse langue fissurée et surtout protruse, hypersialorrhée,
– les oreilles sont souvent bas implantées, petites, rondes,
– la première dentition est tardive avec des dents anormalement implantées.
b) Main :
Elle est particulièrement caractéristique :
– petite main avec des doigts courts et larges,
– clinodactylie et brachymésophalangie du 5ème doigt (avec phalange intermédiaire courte ; ce doigt ne présente souvent qu’un seul pli de flexion),
– pli palmaire transverse unique (ce caractère n’est pas constant ; il se retrouve dans d’autres aberrations chromosomiques et aussi chez 1 % des sujets normaux).
c) Pieds :
Pieds courts et larges, avec un espacement important entre les deux premiers orteils, et fréquence accrue de pieds plats.
d) Autres anomalies :
– Retard statural fréquent, mais non pondéral ;
– hypotonie musculaire généralisée dès la naissance, entraînant un retard d’acquisition de la tenue de tête, de la station assise et de la marche ; cette hypotonie est constante et constitue un argument diagnostique lorsque la dysmorphie est douteuse ;
– abdomen hypotonique et volumineux, avec souvent un diastasis des grands droits et une hernie ombilicale ;
– hyperlaxité ligamentaire pouvant contribuer au retard des acquisitions motrices.
2) Malformations viscérales :
a) Malformations cardiaques (environ 50 % des cas) :
– canal atrio-ventriculaire, le plus fréquent, dont la forme complète (associant CIA, CIV et fentes valvulaires mitrale et tricuspidienne) est une cardiopathie sévère nécessitant une prise en charge chirurgicale précoce,
– communication interventriculaire et interauriculaire,
– persistance du canal artériel,
– tétralogie de Fallot.
La correction chirurgicale précoce de ces cardiopathies a considérablement amélioré le pronostic vital au cours des dernières décennies (voir section Pronostic).
b) Malformations digestives :
– Sténose duodénale incomplète, se traduisant par des vomissements (environ un tiers des sténoses duodénales s’observent chez des patients trisomiques 21) ;
– atrésie de l’œsophage ;
– imperforation anale.
c) Malformations urinaires :
Hydronéphrose, hypoplasie rénale, méga-uretère.
d) Malformations oculaires :
Cataracte congénitale (3 à 4 % des cas).
e) Malformations ostéoarticulaires :
Crâne (instabilité atlas-axis), scoliose, absence de la 12ème côte, pied bot.
Les malformations cardiaques et digestives doivent être recherchées systématiquement en période néonatale chez tout nouveau-né trisomique 21.
Elles peuvent également être à l’origine d’un diagnostic anténatal par signe d’appel échographique (voir le chapitre « Trisomie 21 : échographie »).
3. Evolution :
1) Développement psychomoteur et cognitif :
Le développement psychomoteur et cognitif est variable d’un individu à l’autre, avec un retard des acquisitions constant dès la première enfance, notamment sur le plan du langage et de la marche (acquise généralement autour de 2 ans).
Une prise en charge éducative et rééducative précoce et adaptée améliore significativement les capacités d’autonomie et d’apprentissage.
L’affectivité et la sociabilité sont en règle générale préservées, avec de grandes variations individuelles dans le niveau d’autonomie atteint à l’âge adulte.
2) Evolution staturo-pondérale :
Chez l’enfant, le poids est en général normal, la taille est toujours inférieure à la normale.
Chez l’adulte, la taille moyenne est de l’ordre de 154 cm chez les hommes et 144 cm chez les femmes ; une surcharge pondérale est fréquente, en particulier chez les femmes après la puberté.
3) Dysmorphie faciale :
Elle se modifie avec l’âge, en fonction du patrimoine génétique propre à chaque sujet.
L’aplatissement de l’ensellure nasale et l’épicanthus s’atténuent avec le développement des os propres du nez.
4) Puberté :
Elle se déroule de façon normale dans les deux sexes.
Les femmes sont fertiles, avec un risque de transmission de la trisomie 21 à leur descendance de l’ordre de 50 % ; la ménopause survient précocement, généralement entre 30 et 45 ans.
Les hommes sont le plus souvent stériles, du fait d’une spermatogenèse incomplète.
5) Vieillissement précoce, avec voix rauque.
4. Pronostic :
Le pronostic vital a été considérablement transformé par les progrès de la prise en charge médico-chirurgicale, en particulier cardiaque, réalisés depuis les années 1980.
L’espérance de vie médiane est aujourd’hui de l’ordre de 60 ans dans les pays disposant d’un accès adapté aux soins cardiologiques, digestifs et de rééducation, contre une espérance de vie très réduite avant la généralisation de la chirurgie cardiaque correctrice.
Le pronostic reste conditionné par :
– l’existence de cardiopathies, dont la prise en charge chirurgicale précoce est déterminante,
– l’existence de malformations digestives,
– une sensibilité accrue aux infections respiratoires, souvent aggravée par une cardiopathie sous-jacente,
– une fréquence élevée de leucémie aiguë (risque multiplié par environ 20 par rapport à la population générale).
5. Prise en charge :
– Prise en charge adaptée et précoce.
– Dépistage et traitement des complications médicales.
– Insertion en crèche, à l’école maternelle, puis en structure éducative adaptée aux besoins de l’enfant.
– Accompagnement familial et soutien aux parents, notamment via les associations dédiées.
6. Diagnostic anténatal :
Le parcours de dépistage prénatal (dépistage combiné du 1er trimestre, orientation vers un DPNI ou vers un caryotype fœtal selon le niveau de risque calculé) est détaillé dans le chapitre « Trisomie 21 : échographie », auquel il convient de se reporter pour la stratification du risque et les seuils de décision actuellement en vigueur.
Le diagnostic de certitude repose dans tous les cas sur l’étude du caryotype fœtal, réalisé à partir de cellules fœtales obtenues par biopsie de trophoblaste (villosités choriales), habituellement non réalisée avant 11 SA en raison d’un risque documenté de malformations des extrémités en cas de prélèvement trop précoce, ou par amniocentèse, habituellement pratiquée entre 15 et 18 SA, ou par prélèvement de sang fœtal (cordocentèse), possible à partir de 18 SA environ.
Ces prélèvements invasifs comportent un faible risque de perte fœtale, de l’ordre de 1 cas sur 1.000 pour l’amniocentèse et 2 cas sur 1.000 pour la choriocentèse selon les données récentes de la littérature, risque devant être systématiquement mentionné lors de l’information donnée à la patiente avant le geste.
Les éléments pris en compte dans l’estimation du risque de trisomie 21 sont :
– l’âge maternel, facteur de risque intégré au calcul de risque combiné, mais qui ne constitue plus, depuis la généralisation du dépistage combiné, un critère isolé et automatique d’indication d’un prélèvement invasif,
– l’existence d’une anomalie chromosomique équilibrée chez l’un des parents,
– l’existence d’un antécédent familial de trisomie 21,
– des signes d’appel échographiques (voir le chapitre « Trisomie 21 : échographie »),
– des signes d’appel biologiques, détaillés ci-dessous.
1) Age maternel :
Le risque d’avoir un enfant trisomique augmente avec l’âge maternel.
Ce facteur est intégré au calcul de risque combiné du 1er trimestre, associé à la clarté nucale et aux marqueurs sériques, plutôt que retenu isolément comme indication de prélèvement invasif.
2) Anomalie chromosomique équilibrée chez un des parents (sain) :
Un individu sur 500 est porteur d’un remaniement chromosomique équilibré, le plus souvent une translocation équilibrée intéressant deux paires chromosomiques.
Si, par exemple, l’un des parents est porteur d’une translocation robertsonienne entre un chromosome 21 et un chromosome 14, le risque de transmission est de l’ordre de 20 % si la mère est porteuse, et de 5 % si c’est le père.
Ce risque atteint 100 % lorsqu’un des parents est porteur d’une translocation (21;21).
Dans le cas d’un remaniement chromosomique n’intéressant pas le chromosome 21, le risque de non-disjonction peut être augmenté par effet interchromosomique.
3) Antécédent familial de trisomie 21 :
Le risque de récurrence d’une trisomie 21 libre et homogène est de l’ordre de 1/200 chez un couple à caryotypes normaux ayant déjà un enfant atteint.
Ce risque reste également lié à l’âge maternel : de l’ordre de 1 % pour une femme de 30-35 ans, et de 3,7 % pour une femme de 38-39 ans.
4) Signes d’appel échographiques : Cf chapitre spécial
5) Signes d’appel biologiques :
Le dosage de marqueurs sériques maternels permet d’estimer le risque de trisomie 21 fœtale.
Ce dépistage n’est pas obligatoire mais doit être systématiquement proposé et expliqué à toute femme enceinte.
Une fiche de renseignements est préalablement remplie, comprenant l’identité de la patiente, sa date de naissance, la date de l’examen, le poids, la date de début de grossesse, le nombre de fœtus, le tabagisme éventuel, l’origine ethnique et un consentement éclairé signé.
Les résultats sont systématiquement adressés au médecin prescripteur, jamais directement à la patiente.
a) Marqueurs sériques maternels du 1er trimestre (11 à 14 SA) : PAPP-A et fraction libre de la β-hCG.
La PAPP-A (pregnancy-associated plasma protein A) est anormalement diminuée en cas de trisomie 21, mais aussi en cas de trisomies 13 et 18.
La fraction libre de la β-hCG est anormalement élevée en cas de trisomie 21.
Le dépistage combiné du 1er trimestre, associant ces marqueurs à la mesure échographique de la clarté nucale, offre de meilleures performances que le dépistage reposant sur les seuls marqueurs sériques du 2ème trimestre, et permet, en cas de risque élevé, un diagnostic prénatal plus précoce par caryotype fœtal sur biopsie de trophoblaste.
b) Dosage des marqueurs sériques au 2ème trimestre (14 à 18 SA) :
Lorsque la patiente n’a pu bénéficier du dosage des marqueurs sériques du 1er trimestre : un risque de trisomie 21 peut être estimé par le dosage de marqueurs sériques maternels du 2ème trimestre (hCG, alpha-fœtoprotéine et/ou œstriol), couplé à l’âge maternel.
Le dépistage séquentiel intégré au 2ème trimestre est possible pour les patientes ayant bénéficié d’une mesure de la clarté nucale mais pas du dosage sanguin avant 13 SA + 6 jours.
Une augmentation isolée du taux d’alpha-fœtoprotéine est par ailleurs un facteur de risque d’anomalie de fermeture du tube neural (par exemple spina bifida), devant orienter l’échographie morphologique.
Des logiciels dédiés permettent une estimation du risque intégré, combinant l’âge maternel, les antécédents d’anomalie chromosomique, la clarté nucale et les marqueurs sériques.
Il existe ainsi trois stratégies de dépistage biologique et échographique :
– le dépistage combiné du 1er trimestre, associant marqueurs sériques du 1er trimestre (PAPP-A, β-hCG libre) et mesures échographiques (clarté nucale, longueur crânio-caudale) du 1er trimestre ;
– le dépistage séquentiel intégré du 2ème trimestre, associant marqueurs sériques du 2ème trimestre (β-hCG libre ou hCG totale, alpha-fœtoprotéine, avec ou sans œstriol) et clarté nucale mesurée au 1er trimestre ;
– le dépistage par les seuls marqueurs sériques maternels du 2ème trimestre.
Le caryotype fœtal reste dans tous les cas le seul examen permettant d’affirmer ou d’infirmer le diagnostic de trisomie 21.
7. Cytogénétique :
La réalisation d’un caryotype chez le nouveau-né trisomique et chez ses parents est systématique, non pas pour confirmer le diagnostic posé cliniquement, mais pour le conseil génétique, en particulier si la mère est jeune.
C’est en effet le caryotype qui permet d’identifier le mécanisme de survenue de la trisomie.
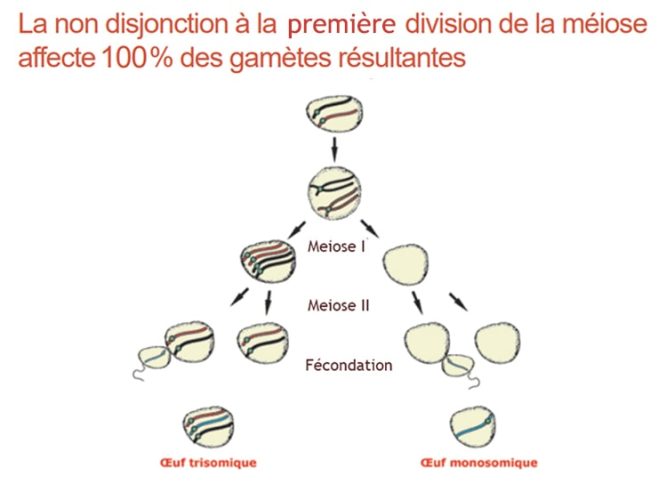
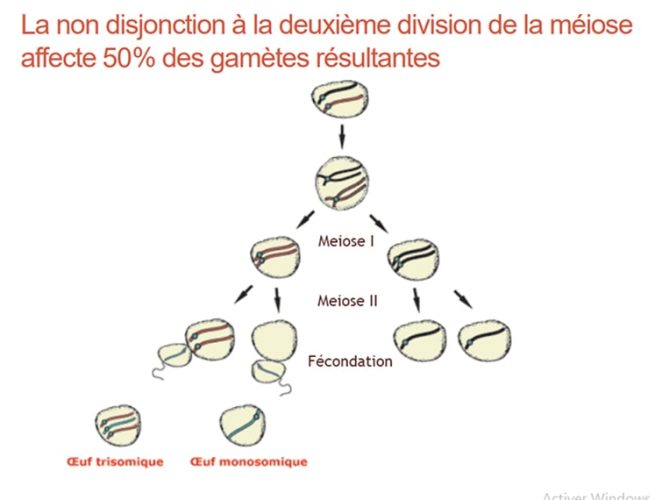
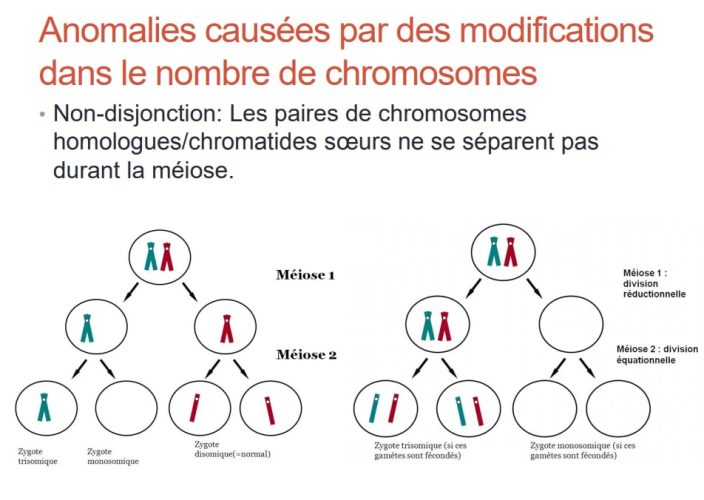
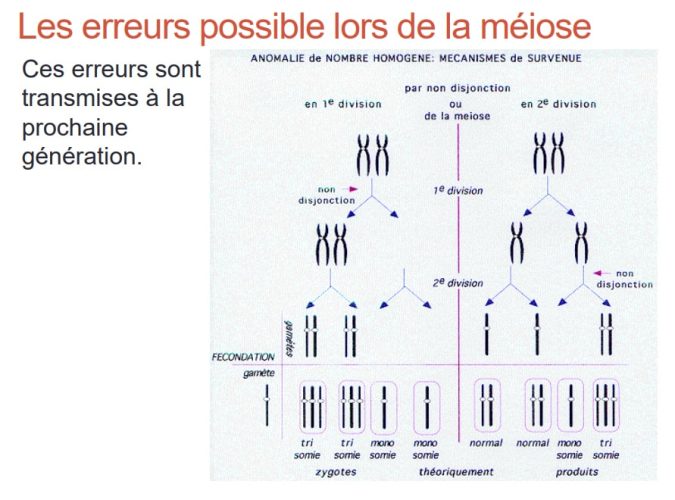
– Trisomie 21 complète, libre et homogène (92 % des cas) : 47,XY,+21 ou 47,XX,+21. Le chromosome surnuméraire est bien individualisé au sein de la cellule, et toutes les cellules de l’organisme contiennent 47 chromosomes au lieu de 46. Cette anomalie résulte d’une non-disjonction des deux chromosomes 21, le plus souvent lors de la première division de la méiose maternelle ou paternelle, le chromosome surnuméraire provenant le plus souvent de la mère. Les caryotypes parentaux sont normaux. Cette non-disjonction accidentelle est plus fréquente chez la femme de plus de 40 ans, en lien notamment avec le vieillissement des ovocytes, mais peut également survenir chez la femme jeune.
– Trisomie par translocation (environ 5 % des cas) : le caryotype comporte 46 chromosomes, avec deux chromosomes 21 indépendants et un troisième transloqué sur un autre chromosome, le plus souvent le chromosome 14. Le caryotype des deux parents doit impérativement être réalisé : dans environ la moitié des cas, il est normal et l’anomalie est survenue de novo lors de la méiose de l’un des parents, le risque de récurrence pour la mère étant alors faible, de l’ordre de 1 % ; dans l’autre moitié des cas, l’un des parents est porteur de la translocation (45 chromosomes), avec un risque de transmission qui dépend du parent porteur, de l’ordre de 1/20 si c’est le père, et de 1/5 si c’est la mère. Ce couple présente alors un risque de récurrence justifiant une consultation de génétique avant toute nouvelle grossesse.
– Trisomie libre en mosaïque (environ 3 % des cas) : coexistence, chez le même individu, de cellules normales à 46 chromosomes et de cellules trisomiques 21, résultant d’un accident mitotique post-zygotique. La sévérité du tableau clinique est variable d’un sujet à l’autre, en fonction de la proportion respective des deux clones cellulaires et de leur répartition anatomique.
Références :
Haute Autorité de Santé (HAS). Évaluation des stratégies de dépistage de la trisomie 21 et élargissement du dépistage par ADN libre circulant, recommandations actualisées, 2017-2023.
Collège National des Gynécologues et Obstétriciens Français (CNGOF). Recommandations pour la pratique clinique — Dépistage et diagnostic prénatal des anomalies chromosomiques.