La trisomie 18, ou syndrome d’Edwards, est la deuxième aberration chromosomique autosomique la plus fréquente, après la trisomie 21.
Cette maladie a été décrite par le généticien anglais John H. Edwards dans un article de 1960.
1. Epidémiologie :
L’incidence est estimée entre 1/6.000 et 1/8.000 naissances vivantes : c’est la deuxième aberration chromosomique autosomique la plus fréquente après la trisomie 21.
La prévalence à la conception est en réalité bien plus élevée (de l’ordre de 1/3.000 à 1/2.500), car plus de 95 % des fœtus atteints décèdent in utero.
Le risque augmente avec l’âge maternel, passant d’environ 1/8.000 à 20 ans à environ 1/2.500 après 40 ans.
Le chromosome surnuméraire est presque toujours d’origine maternelle.
Le sex-ratio est d’environ 3 filles pour 1 garçon, pour une raison encore mal élucidée mais probablement liée à une meilleure survie in utero des fœtus féminins porteurs de la trisomie.
2. Description clinique de la trisomie 18 :
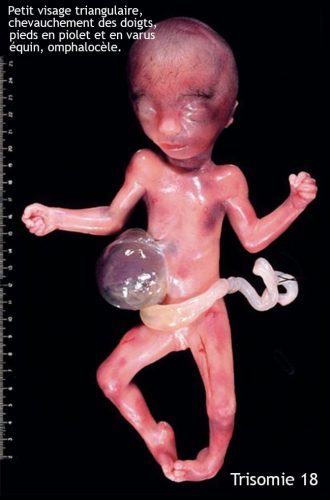
La trisomie 18 réalise un phénotype particulier, assez évocateur, associant chez un nouveau-né hypotrophe (RCIU), hypotonique à la naissance puis évoluant vers une hypertonie, le plus souvent de sexe féminin :
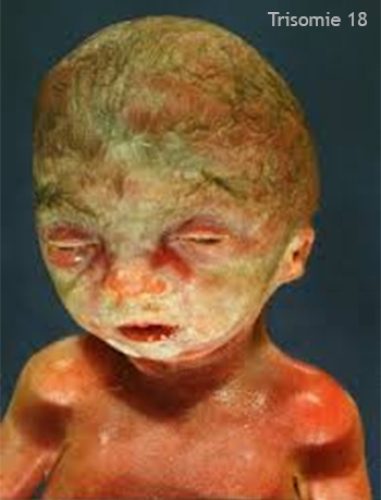
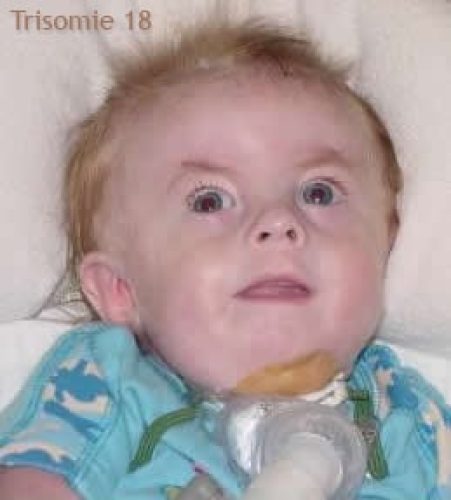
– une nette dysmorphie crânio-faciale :
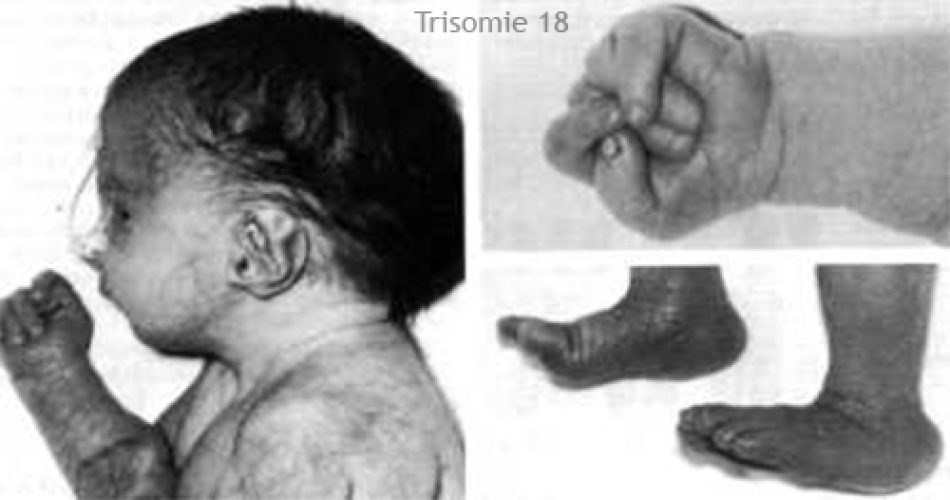
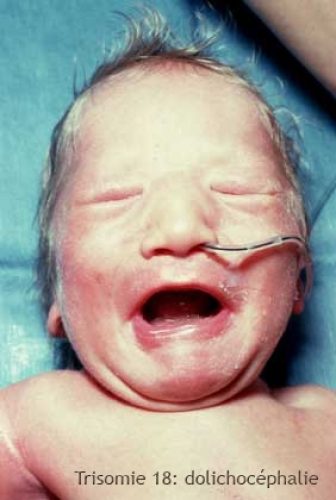
. crâne petit (microcéphalie), aplati transversalement avec saillie de l’occiput (dolichocéphalie « en chignon »), hypertélorisme,
. oreilles mal ourlées, bas implantées, pointues, de type faunesque,
. petite bouche, parfois fente labiale et palatine, microrétrognathie.
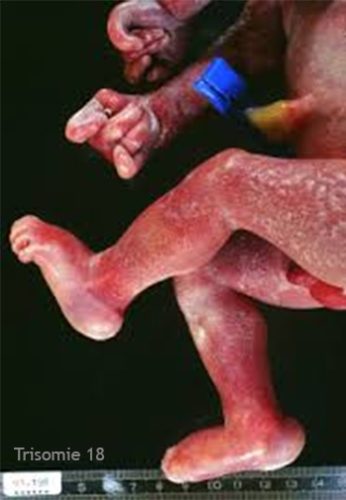
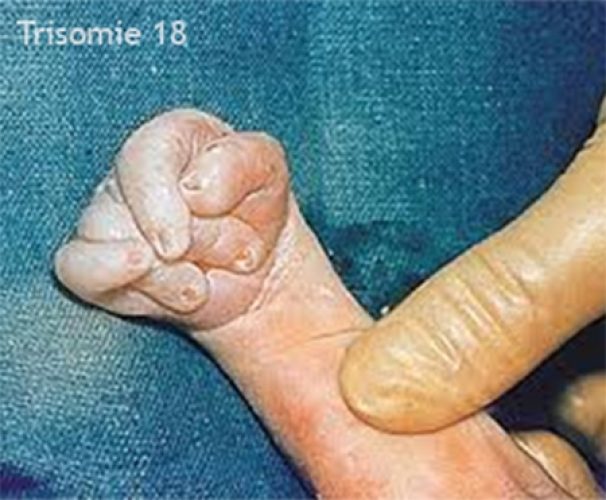
– des anomalies des membres :
. membres en hyperflexion ; mains caractéristiques : poings fermés, 3ème et 4ème doigts fléchis et recouverts par le 2ème et le 5ème, pli palmaire unique,
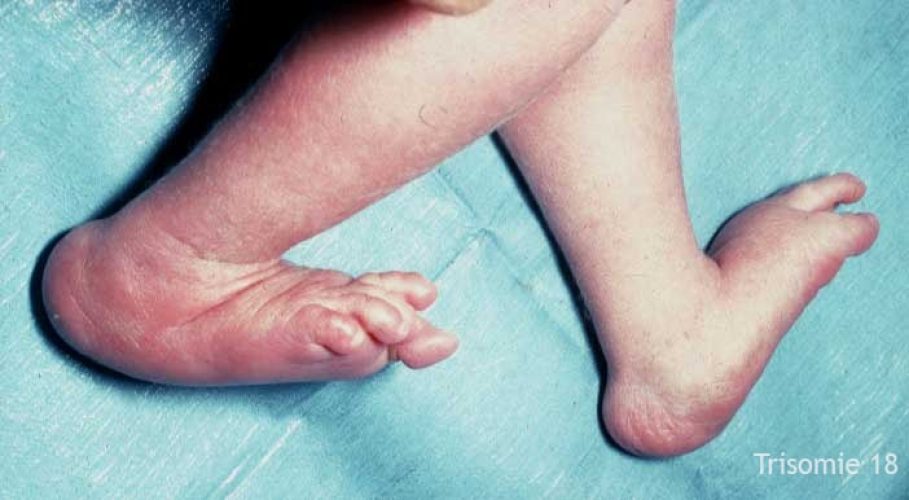
. pieds varus équin et/ou en piolet (saillie du talon).
– des malformations viscérales :
. cardiaques (environ 90 % des cas, essentiellement communication interventriculaire),
. rénales et des voies urinaires : hydronéphrose, agénésie uni- ou bilatérale,
. digestives : atrésie œsophagienne, hernie diaphragmatique, imperforation anale,
. pariétales : omphalocèle,
. plus rarement : spina bifida, anencéphalie, holoprosencéphalie.
A l’autopsie viscérale : diverticule de Meckel et malrotation intestinale fréquents, artère ombilicale unique, reins souvent en fer à cheval et micropolykystiques, plexus choroïdes fréquemment kystiques.
Cette relative fréquence conduit les gynécologues à la redouter systématiquement devant tout RCIU inexpliqué débutant au 2ème trimestre.
3. Etiologie :
Plus de 95 % des enfants atteints présentent une trisomie 18 complète, le plus souvent par non-disjonction méiotique.
Une minorité de cas correspond à une trisomie 18 en mosaïque, dont le tableau clinique va de la forme « classique » à un phénotype quasi normal selon la proportion de cellules trisomiques dans les différents tissus.
De rares cas résultent d’une translocation déséquilibrée.
4. Diagnostic prénatal :
Le dépistage combiné du 1er trimestre et le DPNI (dépistage prénatal non invasif) peuvent orienter vers une trisomie 18.
Elle peut être suspectée en cours de grossesse à l’échographie (RCIU précoce, malformations cardiaques, kystes multiples des plexus choroïdes, main qui reste fermée, artère ombilicale unique…) et confirmée par le caryotype fœtal, réalisé sur biopsie de trophoblaste, amniocentèse ou sang fœtal selon le terme.
Le DPNI, bien que performant pour la trisomie 21, présente une sensibilité et une valeur prédictive positive légèrement inférieures pour la trisomie 18 ; tout résultat positif doit être confirmé par un caryotype invasif avant toute décision.
5. Conseil génétique :
Le risque de récurrence d’une trisomie (21, 13 ou 18) après la naissance d’un enfant porteur de trisomie 18 est de l’ordre de 1 %.
En cas de trisomie 18 par translocation, ce risque peut être plus élevé si l’un des parents porte la translocation équilibrée, d’où l’intérêt d’un caryotype parental dans cette situation.
6. Prise en charge :
L’évolution étant en règle générale létale à court terme, la prise en charge médicale reste centrée sur les soins de support et de confort.
Cependant, une évolution des pratiques est à noter : certaines équipes proposent désormais, au cas par cas et après discussion pluridisciplinaire avec les parents, une prise en charge plus active (chirurgie cardiaque palliative, alimentation entérale) chez les enfants nés vivants sans malformation létale associée, notamment en cas de mosaïcisme.
Ces décisions relèvent d’une concertation multidisciplinaire et d’une information éclairée des parents sur le pronostic réel, sans imposer de standard uniforme.
7. Pronostic :
Moins de 10 % des nourrissons atteints survivent au-delà de la première année de vie, la majorité des décès survenant dans les premières semaines par complications cardiaques, rénales, neurologiques ou infectieuses.
Une survie prolongée reste possible dans de rares cas, en particulier en mosaïcisme ou trisomie partielle par translocation.
Les patients non mosaïques survivants n’acquièrent le plus souvent qu’une autonomie très limitée (absence de langage et de marche), avec un retard statural important.